
Chimeric antigen receptor T cell therapy for colorectal cancer liver metastasis
-
摘要:
结直肠癌是死亡率最高的癌症之一,造成了巨大的健康负担。尽管传统治疗手段已取得一定进展,但转移性结直肠癌患者仍面临治疗方案选择有限、整体预后不佳的困境。嵌合抗原受体T细胞(CAR-T细胞)疗法最初在血液恶性肿瘤中取得成功,为包括结直肠癌在内的实体肿瘤治疗提供了有前景的新途径。本文围绕结直肠癌肝转移CAR-T细胞疗法特异性靶点,总结相关临床试验进展并分析其面临的挑战,探讨CAR-T细胞疗法在结直肠癌肝转移治疗中的潜力。
-
关键词:
- 结直肠肿瘤 /
- 肝转移 /
- 嵌合抗原受体T细胞疗法 /
- 免疫治疗
Abstract:Colorectal cancer (CRC) is one of the leading causes of cancer-related mortality, imposing a substantial health burden. Despite advancements in traditional treatment methods, patients with metastatic CRC often face limited options and poor prognoses. Chimeric antigen receptor T cell (CAR-T cell) therapy, initially successful in hematological malignancies, has provided a promising approach for treating solid tumors, including CRC. This review explores the potential of CAR-T cell therapy in the treatment of colorectal cancer liver metastasis (CRLM) by analyzing relevant clinical trials, specific targets, and challenges in CAR-T cell therapy for CRLM.
-
结直肠癌(colorectal cancer,CRC)是全球重大公共卫生难题,其发病率居全球恶性肿瘤第3位,死亡率位列所有癌症相关死亡病因第2位[1]。肝脏是CRC患者最常见的转移部位,尽管近年来化疗、靶向治疗、免疫治疗等系统性疗法联合手术、射频消融等局部治疗手段的综合方案已取得长足进步,但结直肠癌肝转移(colorectal cancer liver metastasis,CRLM)患者仍然面临治疗选择有限和预后不良的问题[2]。嵌合抗原受体(chimeric antigen receptor,CAR)-T细胞疗法作为一种新兴的免疫治疗方法,已在血液系统恶性肿瘤中取得了巨大成功,也为CRLM提供了一条有前景的治疗途径。本文通过文献复习并结合笔者所在团队开展的CRLM CAR-T细胞治疗临床研究经验,对CAR-T细胞疗法在CRLM治疗中的研究进展与相关问题进行综述。
1 CAR-T细胞疗法概述
CAR-T细胞疗法是通过插入CAR基因改造患者的T细胞,使其靶向癌细胞产生抗肿瘤作用。其步骤主要包括:(1)通过白细胞分离术从患者的外周血中分离出T细胞。(2)利用抗CD3/CD28抗体体外激活T细胞,诱导细胞增殖。(3)通过插入CAR基因对T细胞进行基因改造,使其能够识别肿瘤特异性抗原。(4)在体外大规模扩增CAR-T细胞,以获得临床治疗所需细胞数量。(5)在再输注前通过化疗耗竭患者的淋巴细胞,以增强CAR-T细胞体内定植效率。(6)将CAR-T细胞回输入患者体内,靶向杀伤表达对应特异性抗原的肿瘤细胞。
迄今为止,CAR-T细胞疗法已发展至第3代。第1代CAR-T细胞的CAR仅包含CD3-ζ内结构域。该设计虽能实现T细胞的初步活化,但缺乏共刺激信号输入导致持久抗肿瘤能力不足,易出现功能耗竭或应答延迟。这种固有缺陷使得第1代CAR-T细胞在复杂肿瘤微环境中难以维持杀伤效应。为解决第1代CAR-T细胞的持久性问题,第2代CAR-T细胞引入了共刺激结构域(如CD28或4-1BB)。这些结构域通过增强T细胞受体(T cell receptor,TCR)信号强度,实现以下关键改进:(1)共刺激信号可激活NF-κB等转录因子,上调抗凋亡基因表达,促进T细胞增殖与存活。(2)促进γ干扰素、TNF-α等效应分子分泌,增强局部免疫应答。(3)通过协同刺激增强颗粒酶B、穿孔素等杀伤分子的表达,扩大靶细胞杀伤范围。第3代CAR-T细胞则搭载了含2个或多个共刺激结构域的CAR载体。这种设计通过信号叠加实现以下优化:(1)多重共刺激信号可降低T细胞活化阈值,增强对低亲和力抗原的响应能力,提升细胞对抗原刺激的耐受水平。(2)针对特定肿瘤抗原[如间皮素(mesothelin,MSLN)]的第3代CAR-T细胞展现出更高效的体内杀伤活性,扩展了治疗窗口。(3)通过精确调控共刺激强度,可在保留靶向特异性的同时减少非特异性激活,降低脱靶风险。由此可见,从第1代到第3代CAR-T细胞的演进本质上是信号转导机制的迭代完善,未来研究方向将聚焦于共刺激模块的理性设计、信号转导网络的精准调控及新型靶向策略的开发[3]。
2 靶向不同抗原的CAR-T细胞治疗CRLM的临床研究
CAR是CAR-T细胞的核心部件,赋予T细胞人类白细胞抗原(human leukocyte antigen,HLA)以非依赖方式识别肿瘤抗原的能力,这使得经过CAR改造的T细胞相较于天然T细胞表面的TCR能够识别更广泛的目标。CAR的基础设计中包括肿瘤相关抗原(tumor-associated antigen,TAA)结合区[通常来源于单克隆抗体抗原结合区域的单链可变片段(single-chain variable fragment,scFv)]、胞外铰链区、跨膜区和胞内信号区。目标抗原的选择是CAR特异性、有效性及基因改造T细胞自身安全性的决定因素。理想的目标抗原是仅在肿瘤细胞表面表达的肿瘤特异性抗原。然而肿瘤表达的大多数抗原不具备肿瘤特异性,因此大多数CAR以TAA作为靶点,但这可能会导致脱靶。同时,选择相关抗原时也需要注意避开分泌型抗原,以尽可能降低CAR-T细胞脱靶的可能性。在CRLM领域,目前有针对以下几个靶点的CAR-T细胞开展了临床研究(表 1)。
表 1 针对不同靶点的CRLM CAR-T细胞疗法比较Table 1 Comparison of CAR-T cell therapy for CRLM targeting different targetsTarget Research phase Efficacy Safety Limitation CEA Phase Ⅰ clinical trial (NCT05240950[4], NCT02416466) (1) Postoperative adjuvant therapy. The 2-year RFS rate of the high-dose group was 57.14% (4/7); some patients had an RFS of 5-15 months (NCT05240950). (2) Late stage treatment. Combined local treatment can enhance therapeutic efficacy (NCT02416466) Postoperative infusion tolerance is good, mainly characterized by grade 1-2 lymphocyte reduction, fever, and rash; no grade 3 or above CRS Due to the low expression of CEA in normal tissues, there is a risk of on-target/off-tumor toxicity; the optimal treatment stage (adjuvant/late stage) is unknown GUCY2C Phase Ⅰ clinical trial (ChiCTR2000040645[5]) ORR: 40%; mOS: 22.8 months The incidence of CRS was 93.3% (14/15), all grade 1-2; the incidence of diarrhea was 93.3% (14/15), with grade 3 cases accounting for 57.1% (8/14); the incidence of ICANS was 6.7% (1 case, grade 4) The sample size is small, and the optimal dose is yet to be confirmed; prospective validation is needed to determine the correlation between target positivity rate and therapeutic efficacy EGFR Preclinical/early clinical trial Limited clinical evidence, mainly based on preclinical models Due to the widespread expression of EGFR in the skin and intestinal epithelium, this approach has significant on-target/off-tumor toxicity (severe rash, diarrhea), greatly limiting its application Safety is the main obstacle; CAR-T cell therapy is far less safe than EGFR inhibitors, severely limiting clinical development CLDN6 Early clinical trial (NCT05410717) Still in the exploratory stage, with no publicly available efficacy data; often used in combination with multiple targets such as GPC3 and MSLN Limited data; using NK cells may reduce risks such as CRS There is very little data on CRLM; available evidence is mainly based on research experience in other solid tumors (liver cancer/pancreatic cancer) HER2 Preclinical trial/individual cases Based on the experience of trastuzumab, CAR-T design is mostly in the preclinical trial stage The risks of cardiac toxicity and intestinal epithelial toxicity require special attention The HER2 positivity rate in colorectal cancer is low (about 3% to 5%), and the eligible patient population is limited CRLM: Colorectal cancer liver metastasis; CAR: Chimeric antigen receptor; CEA: Carcinoembryonic antigen; GUCY2C: Guanylate cyclase C; EGFR: Epidermal growth factor receptor; CLDN6: Claudin 6; HER2: Human epidermal growth factor receptor 2; RFS: Recurrence-free survival; ORR: Objective response rate; mOS: Median overall survival; GPC3: Phosphatidylinositol proteoglycan 3; MSLN: Mesothelin; CRS: Cytokine release syndrome; ICANS: Immune effector cell-associated neurotoxicity syndrome; NK: Natural killer. 2.1 癌胚抗原(carcinoembryonic antigen,CEA)
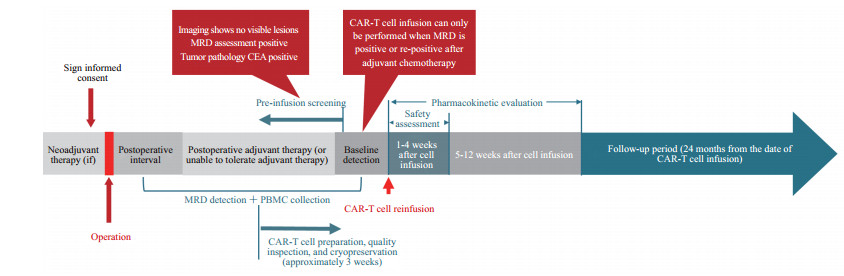
目前CRLM根治性手术后复发风险居高不下,循环肿瘤细胞与微小残留病灶是介导术后复发的重要因素[2]。将CAR-T细胞治疗与手术相结合可能会减少肿瘤复发并对预后产生积极影响。笔者团队巧妙地设计了一种以CEA为靶点的CAR-T细胞并进行了一项单臂Ⅰ期临床试验(NCT05240950)(图 1)。纳入标准为术后患者处于无疾病证据状态(no evidence of disease,NED),微小残留病灶阳性,且组织标本CEA染色阳性率≥30%。研究分为1×10⁶/kg、3×106/kg和6×106/kg的CAR-T细胞输注组,主要终点为安全性(28 d内不良事件的发生率及严重程度)和24个月的无复发生存期。研究结果显示,12例受试者接受了CAR-T细胞输注(1×10⁶/kg组和3×106/kg组各2例,6×106/kg组8例),输注耐受性较好,其中8例患者出现了1~2级淋巴细胞减少、发热、皮疹,未出现3级及以上的细胞因子释放综合征(cytokine release syndrome,CRS)、免疫效应细胞相关神经毒性综合征(immune effector cell-associated neurotoxicity syndrome,ICANS)及严重感染。在6×10⁶/kg剂量组中,4例受试者输注后无复发生存时间分别达到5、7、10和15个月,随访仍在进行中[4]。该研究与其他CAR-T细胞疗法研究的区别在于:(1)该研究治疗阶段在根治性手术后,主要目的是延长无复发生存期;(2)通过基因编程改造赋予CAR-T细胞肝脏定向归巢特征,使CAR-T细胞主要聚集在肝脏,有效规避对消化道等其他CEA阳性正常组织的损伤;(3)给药途径为静脉输注,相较于肝动脉或门静脉给药操作更简便。该研究为CAR-T细胞疗法应用于CRLM术后辅助治疗提供了依据,为降低CRLM术后复发率提供了新型治疗策略。
2.2 鸟苷酸环化酶C(guanylate cyclase C,GUCY2C或GCC)
GUCY2C是一种膜结合的环化酶,其细胞表面表达仅限于肠道上皮细胞的顶端表面。GUCY2C在60%~70%的CRC患者中呈中高程度表达,且在70%~80%的CRC转移灶中表达[5]。2016年Magee等[6]已证明靶向GUCY2C的CAR-T细胞在小鼠CRC模型中的疗效。这些CAR-T细胞表现出抗原依赖性激活,能有效杀死体外表达GUCY2C的癌细胞,并在无肠道毒性的情况下对CRC肺转移有效,提供对CRC肺转移的长期保护[7]。基于上述研究结果,中国学者开展了靶向GUCY2C的CAR-T细胞疗法治疗转移性CRC的临床研究。在中国吉林大学开展的一项Ⅰ期临床试验(ChiCTR2000040645)中,设计了靶向GUCY2C的CAR-T细胞与靶向CD19的CAR-T细胞的混合策略(GCC19 CAR-T细胞),评估GCC19 CAR-T细胞在复发或难治性转移性CRC患者中的安全性和初步疗效[5]。该研究共纳入15例GUCY2C表达阳性且既往接受多线治疗或标准治疗不耐受(中位数为三线)的转移性CRC患者。患者先接受减量的氟达拉滨(30 mg/m2)+环磷酰胺(300 mg/m2)方案进行淋巴细胞清除,而后回输GCC19 CAR-T细胞(1×10⁶/kg或2×106/kg CAR-T细胞剂量水平),单药单次回输,无其他联合用药,并监测临床情况。研究结果显示,在接受任一剂量GCC19 CAR-T细胞的总共15例患者中,6例达到部分缓解,5例疾病稳定,4例病情进展,总体客观缓解率(objective response rate,ORR)为40.0%(6/15)、疾病控制率(disease control rate,DCR)为73.3%(11/15);在2×106/kg CAR-T细胞剂量水平下,ORR和DCR分别为57.1%(4/7)和100%(7/7),无进展生存期(progression-free survival,PFS)为6.0个月(接受1×10⁶/kg CAR-T细胞剂量水平治疗的患者仅为1.9个月),且中位总生存期(median overall survival,mOS)达到了26.1个月。在安全性评估方面,GCC19 CAR-T细胞治疗展现出不良反应可控且可管理的特征。研究中观察到的主要安全性问题是与靶向GUCY2C的CAR-T细胞作用机制相关的腹泻,93.3%(14/15)的患者出现了一过性腹泻,其中8例患者经历了3级腹泻,中位持续时间为5 d。这些腹泻均为一过性且可控,其症状在接受包括糖皮质激素在内的药物治疗后得到迅速缓解。除腹泻外,其他观察到的不良事件主要为1~2级,包括乳酸脱氢酶升高、贫血、低白蛋白血症和CRS。值得关注的是,研究期间未出现3级或以上的CRS,这一点对于CAR-T细胞疗法的安全性评估尤为重要。整个研究过程中也未出现与治疗相关的死亡事件,这进一步证实了GCC19 CAR-T细胞治疗在安全性方面的优势。这些安全性数据不仅为GCC19 CAR-T细胞治疗提供了有力支持,也为后续的临床研究和潜在应用奠定了基础。
2.3 表皮生长因子受体(epidermal growth factor receptor,EGFR)
EGFR是CRC治疗中最经典的靶点之一。EGFR作为跨膜蛋白,其胞外结构域可直接被CAR-T细胞的单链抗体(scFv)识别,无需主要组织相容性复合体(major histocompatibility complex,MHC)分子呈递,EGFR信号通路激活本身可诱导肿瘤细胞发生免疫原性细胞死亡,与CAR-T细胞杀伤形成协同效应。CAR-T细胞一旦识别EGFR阳性肿瘤细胞,可通过以下机制杀伤靶细胞:(1)释放穿孔素和颗粒酶直接裂解肿瘤细胞;(2)通过Fas/FasL通路诱导靶细胞凋亡;(3)分泌细胞因子(γ干扰素、TNF-α)募集内源性免疫细胞[8]。解放军总医院的研究团队在靶向EGFR的CAR-T细胞治疗难治性EGFR阳性晚期实体瘤的研究中纳入了CRLM患者,但是迄今还未见该类患者的独立疗效数据发表[9]。
2.4 紧密连接蛋白6(claudin 6,CLND6)
CLDN6是紧密连接蛋白家族的成员之一,在生理状态下,CLDN6在发育期胎儿的多个器官上皮组织中广泛表达,包括肺、肾、胰腺、消化道等,但在出生后的正常成人组织中几乎完全沉默。在组织恶性转化过程中,其转录抑制可能被解除,在卵巢癌、子宫内膜癌、睾丸生殖细胞肿瘤、胃癌等患者中CLDN6呈现高表达状态[10]。目前临床前研究已证实,CLDN6的mRNA疫苗可转染树突状细胞,诱导CLDN6表达,进而促进CAR-T细胞的活化、增殖和细胞因子释放,即使在使用亚治疗剂量CAR-T细胞的情况下也能实现显著肿瘤消退,这一机制在包括CRC在内的实体瘤模型中得到了验证[11]。
2.5 人表皮生长因子受体2(human epidermal growth factor receptor 2,HER2)
部分CRLM肿瘤细胞表面存在HER2表达(尤其在Ras/Braf野生型患者中),这为CAR-T细胞提供了潜在的攻击靶点。与普通CRC相比,肝转移微环境中的T细胞会高表达抑制性受体CD39,导致T细胞功能耗竭,无法有效杀伤肿瘤。单纯靶向HER2可能不足以攻克肝转移微环境,Potenza等[12]的研究证实,经过基因改造的HER2特异性T细胞(CD39敲除型)在实验室环境中能有效清除患者来源的HER2阳性CRLM类器官。因此,“靶向HER2+解除CD39抑制”的组合策略可能是未来的研究方向。
3 CAR-T细胞疗法的不良反应和挑战
3.1 CAR-T细胞疗法的不良反应
CAR-T细胞疗法无疑为CRLM的治疗带来了新希望,然而,这种疗法也存在严重不良反应,尤其是CRS和ICANS,如果处理不及时可能会危及生命。因此,输注CAR-T细胞后必须严密监测。CRS发生原因是大量CAR-T细胞输入体内,导致免疫系统被激活,释放大量炎症细胞因子,从而使人体出现严重不良反应。该综合征的临床表现包括高热、发冷、恶心、疲劳、肌肉疼痛、毛细血管渗漏、全身水肿、潮红、低血压、少尿、心动过速、心功能不全、呼吸困难、呼吸衰竭、肝功能衰竭、肾功能损害等。ICANS发生原因目前尚不清楚,可能与细胞因子风暴有关。其临床表现包括头痛、谵妄、部分语言能力丧失、反应迟钝、癫痫发作、昏迷等,甚至因脑水肿引起死亡。
3.2 CAR-T细胞疗法在CRLM中的挑战
尽管CAR-T细胞疗法在血液系统恶性肿瘤中取得了突破性疗效,但其在实体瘤尤其是CRLM中的应用却面临严峻挑战。
3.2.1 肝脏免疫耐受性的挑战
肝脏是一个具有固有免疫耐受倾向的器官,肝脏驻留的库普弗细胞在清除门静脉血中的病原体和肿瘤细胞方面发挥重要作用,然而在转移瘤背景下,库普弗细胞可被诱导发生重编程,向M2型极化,分泌大量的免疫抑制性细胞因子(如IL-10、TGF-β等),这些因子不仅直接抑制CAR-T细胞的活化和增殖,还通过诱导调节性T细胞进一步削弱免疫应答[13]。CRC中高表达的膜蛋白CD46可通过与淋巴细胞胞质蛋白1(lymphocyte cytosolic protein 1,LCP1)相互作用,将T细胞正向诱导分化为调节性T细胞,从而帮助肿瘤细胞逃避效应T细胞的免疫监视,这是肝脏免疫耐受微环境促进肿瘤进展的关键机制之一。肿瘤细胞常通过HLA-Ⅰ类分子丢失或下调来逃避免疫识别,尽管部分肿瘤仍保留HLA-Ⅰ表达,但在转移灶中功能性抗原呈递复合物的完整性常受损,如果肿瘤细胞无法有效呈递抗原,即使CAR-T细胞能够到达肝脏,疗效也会显著下降[14]。
3.2.2 肝转移灶免疫微环境的抵抗
一旦肿瘤细胞在肝脏定植,它们会主动重塑微环境,形成一个由多种抑制性细胞和可溶性因子构成的“土壤”,这对CAR-T细胞的攻击具有极强的抵抗力。CRLM微环境中充斥着大量的髓源性抑制细胞(myeloid-derived suppressor cell,MDSC)和肿瘤相关巨噬细胞(tumor-associated macrophage,TAM)。这些细胞通过产生精氨酸酶、活性氧,以及分泌TGF-β、IL-6等细胞因子,构建了阻止CAR-T细胞有效浸润和发挥功能的屏障[15-16]。快速增殖的肿瘤细胞与CAR-T细胞在肝脏微环境中竞争葡萄糖、谷氨酰胺等营养物质,而CAR-T细胞在代谢不利的环境中容易发生耗竭,表现为效应分子分泌减少、增殖能力下降[17]。
3.2.3 肝转移灶物理屏障与缺氧环境阻碍CAR-T细胞浸润
CRLM病灶常伴随强烈的结缔组织增生反应,激活的肿瘤相关成纤维细胞(cancer-associated fibroblast,CAF)大量分泌胶原蛋白和纤连蛋白,形成致密的纤维化“硬壳”[15]。这种物理屏障不仅阻碍CAR-T细胞向肿瘤核心的物理迁移,还通过分泌成纤维细胞生长因子等分子进一步塑造免疫抑制环境。此外,肝转移灶内部通常处于严重的乏氧状态,乏氧环境通过上调缺氧诱导因子1α诱导血管内皮生长因子表达,促进异常血管生成(血管扭曲、渗漏),进一步阻碍效应T细胞的正常归巢;同时,乏氧还会上调免疫检查点分子如程序性死亡配体1(programmed death-ligand 1,PD-L1)的表达,加剧CAR-T细胞的功能抑制[17]。
3.2.4 肿瘤异质性与CAR-T细胞持久性不足
CRC肿瘤细胞可能表现出显著的遗传和表型变异性,导致同一肿瘤内或原发和转移灶之间表达不同的抗原。这种异质性使传统上被设计为靶向单一抗原的CAR-T细胞难以有效消灭所有癌细胞,抗原丧失或突变的风险可能导致肿瘤逃逸变异[18]。细胞动力学挑战在CAR-T细胞疗法治疗CRC的疗效中也起着关键作用[19]。CAR-T细胞必须在患者体内存活、增殖并维持其功能才能发挥抗肿瘤作用,然而,在CRLM的恶劣环境中,CAR-T细胞常表现出持续性和活性减弱,限制了其治疗潜力。
4 CAR-T细胞疗法在CRLM治疗中的展望
4.1 新型靶抗原的发现
目前有一些新的靶点被发现并已经进行了相关研究,如钙黏蛋白17(cadherin 17,CDH17)和富含亮氨酸重复序列的G蛋白偶联受体5(leucine-rich repeat-containing G-protein coupled receptor 5,LGR5)。CDH17在消化道来源的肿瘤中呈现高表达,而在正常肠道组织中的表达有限。Feng等[20]在羊驼体内分离出一种重链抗体重链可变区(variable domain of the heavy chain of heavy-chain-only antibody,VHH)纳米抗体并命名为VHH1,该纳米抗体能精准识别并结合多种消化道肿瘤表达的CDH17蛋白,基于此构建的CDH17 CAR-T细胞在小鼠模型中展现出强大的抗肿瘤活性。LGR5作为CRC的肿瘤干细胞标志物,与肿瘤的复发、转移及耐药性密切相关。Desai等[21]设计了一项关于CNA3103(靶向LGR5的自体CAR-T细胞产品)治疗转移性CRC的Ⅰ/Ⅱa期临床试验,主要探究CNA3103的安全性、耐受性及抗肿瘤活性,该临床试验结果将为LGR5能否作为新的治疗靶点提供关键证据。
4.2 逻辑门控(logic-gated)及双靶向CAR设计克服抗原特异性和肿瘤外毒性
在CAR-T细胞疗法中,即使使用了相对特异的抗原,单一靶点的方案仍然会有脱靶的风险,逻辑门控CAR-T细胞的提出为这一问题提供了革命性的解决方案。Tmod系统的设计灵感来源于电子电路中的“逻辑门”,其核心设计为:激活受体靶向TAA(如CEA或MSLN),而抑制受体靶向正常细胞上普遍存在的HLA-A*02分子,当肿瘤细胞因杂合性缺失而丢失HLA-A*02表达时,抑制信号解除,CAR-T细胞被特异性激活[22]。AND门控CAR系统则要求T细胞同时识别两种TAA后才被激活。例如,靶向CEA和上皮细胞黏附分子(epithelial cell adhesion molecule,EpCAM)的双特异性AND门控RevCAR系统在体外及动物模型中显示出更高的肿瘤特异性[23]。
4.3 装甲型CAR-T细胞重塑免疫抑制微环境
CRC的肿瘤微环境以免疫抑制为特征,表现为调节性T细胞、MDSC及TAM的大量浸润,以及TGF-β、IL-10等抑制性细胞因子的高表达[24]。传统CAR-T细胞在此环境中难以维持功能与持久性。第4代装甲型CAR-T细胞在经典CAR结构基础上引入额外表达元件,细胞识别肿瘤抗原活化后,可分泌IL-15、IL-12或程序性死亡蛋白1(programmed cell death protein 1,PD-1)阻断型scFv,解除肿瘤微环境介导的免疫抑制,从而增强T细胞在肿瘤局部的持久性与功能。分泌IL-15的靶向磷脂酰肌醇蛋白聚糖3(glypican 3,GPC3)CAR-T细胞在肝细胞癌及GPC3阳性实体瘤中展现出增强的持久性与抗肿瘤活性,并且在Ⅰ期临床试验中的DCR达到了66%[25]。分泌PD-1阻断型scFv的CAR-T细胞实现了“自体检查点抑制”,能够防止其被肿瘤细胞的PD-L1耗竭,并且能够以旁分泌方式作用于肿瘤浸润的其他效应T细胞,重新激活其功能[26]。以上技术为CAR-T细胞在CRLM治疗中的应用提供了极具前景的策略。
4.4 通用型(off-the-shelf)CAR-T细胞与体内制造
自体CAR-T细胞制备周期长(通常2~4周)、成本高昂,且部分晚期恶性肿瘤患者T细胞质量差,限制了其广泛应用;而异体CAR-T细胞疗法面临移植物抗宿主病(graft-versus-host disease,GvHD)及宿主免疫排斥两大难题。成簇规律间隔短回文重复序列(clustered regularly interspaced short palindromic repeats,CRISPR)/CRISPR相关蛋白9(CRISPR-associated protein 9,Cas9)介导的TCR及HLA基因敲除可有效降低GvHD风险[27]。CYAD-101是首个非基因编辑的异体CAR-T细胞产品,通过共表达TCR抑制分子避免GvHD,该研究中15例转移性CRC患者接受FOLFOX方案(5-氟尿嘧啶、亚叶酸钙联合奥沙利铂)化疗后再进行CYAD-101输注,其DCR达73.3%,未观察到GvHD[28]。
体内CAR-T细胞制造是更具颠覆性的方向。脂质纳米颗粒(lipid nanoparticle,LNP)包裹的CAR mRNA可通过靶向CD3、CD4、CD8等T细胞表面标志物,在体内直接转染T细胞,实现瞬时CAR表达。Rurik等[29]利用CD5靶向LNP递送CAR mRNA,使心肌纤维化小鼠模型体内瞬时产生功能性CAR-T细胞。对于CRC而言,这一技术有望将治疗周期从数周缩短至数天,同时避免体外操作带来的T细胞分化与耗竭。
4.5 联合治疗策略达到协同增效目的
单一CAR-T细胞疗法在CRC中的疗效仍有限,联合治疗成为必然趋势。CAR-T细胞联合免疫检查点抑制剂是最受关注的组合。CRC中大部分为微卫星稳定型、错配修复功能正常,对免疫检查点抑制剂单药治疗几乎无反应[30]。但CAR-T细胞介导的肿瘤杀伤效应可诱导免疫原性细胞死亡,释放肿瘤抗原,激活内源性T细胞应答,从而为免疫检查点抑制剂创造“热肿瘤”微环境[31]。CAR-T细胞联合化疗/放疗同样具有协同潜力。奥沙利铂、5-氟尿嘧啶等化疗药物可诱导免疫原性细胞死亡,增加肿瘤抗原释放及MHC-Ⅰ表达,从而增强CAR-T细胞识别效率[32];放疗则可通过局部肿瘤杀伤及“远隔效应”促进CAR-T细胞浸润[33]。CAR-T细胞联合溶瘤病毒治疗是新兴方向,溶瘤病毒可选择性裂解肿瘤细胞,释放病原体相关分子模式及肿瘤抗原,同时可在病毒载体中嵌入趋化因子或细胞因子基因,主动招募CAR-T细胞至肿瘤部位。
5 结语
CAR-T细胞治疗CRLM处于临床研究阶段,部分靶点(如GUCY2C、CEA)的CAR-T细胞已展现出显著的抗肿瘤活性和可控的安全性。目前CRLM的CAR-T细胞疗法正处于积极探索阶段,未来随着技术优化和更多临床试验的开展,有望为晚期CRC患者提供更有效的治疗选择[34]。
-
表 1 针对不同靶点的CRLM CAR-T细胞疗法比较
Table 1 Comparison of CAR-T cell therapy for CRLM targeting different targets
Target Research phase Efficacy Safety Limitation CEA Phase Ⅰ clinical trial (NCT05240950[4], NCT02416466) (1) Postoperative adjuvant therapy. The 2-year RFS rate of the high-dose group was 57.14% (4/7); some patients had an RFS of 5-15 months (NCT05240950). (2) Late stage treatment. Combined local treatment can enhance therapeutic efficacy (NCT02416466) Postoperative infusion tolerance is good, mainly characterized by grade 1-2 lymphocyte reduction, fever, and rash; no grade 3 or above CRS Due to the low expression of CEA in normal tissues, there is a risk of on-target/off-tumor toxicity; the optimal treatment stage (adjuvant/late stage) is unknown GUCY2C Phase Ⅰ clinical trial (ChiCTR2000040645[5]) ORR: 40%; mOS: 22.8 months The incidence of CRS was 93.3% (14/15), all grade 1-2; the incidence of diarrhea was 93.3% (14/15), with grade 3 cases accounting for 57.1% (8/14); the incidence of ICANS was 6.7% (1 case, grade 4) The sample size is small, and the optimal dose is yet to be confirmed; prospective validation is needed to determine the correlation between target positivity rate and therapeutic efficacy EGFR Preclinical/early clinical trial Limited clinical evidence, mainly based on preclinical models Due to the widespread expression of EGFR in the skin and intestinal epithelium, this approach has significant on-target/off-tumor toxicity (severe rash, diarrhea), greatly limiting its application Safety is the main obstacle; CAR-T cell therapy is far less safe than EGFR inhibitors, severely limiting clinical development CLDN6 Early clinical trial (NCT05410717) Still in the exploratory stage, with no publicly available efficacy data; often used in combination with multiple targets such as GPC3 and MSLN Limited data; using NK cells may reduce risks such as CRS There is very little data on CRLM; available evidence is mainly based on research experience in other solid tumors (liver cancer/pancreatic cancer) HER2 Preclinical trial/individual cases Based on the experience of trastuzumab, CAR-T design is mostly in the preclinical trial stage The risks of cardiac toxicity and intestinal epithelial toxicity require special attention The HER2 positivity rate in colorectal cancer is low (about 3% to 5%), and the eligible patient population is limited CRLM: Colorectal cancer liver metastasis; CAR: Chimeric antigen receptor; CEA: Carcinoembryonic antigen; GUCY2C: Guanylate cyclase C; EGFR: Epidermal growth factor receptor; CLDN6: Claudin 6; HER2: Human epidermal growth factor receptor 2; RFS: Recurrence-free survival; ORR: Objective response rate; mOS: Median overall survival; GPC3: Phosphatidylinositol proteoglycan 3; MSLN: Mesothelin; CRS: Cytokine release syndrome; ICANS: Immune effector cell-associated neurotoxicity syndrome; NK: Natural killer. -
[1] Bray F, Laversanne M, Sung H, et al. Global cancer statistics 2022:GLOBOCAN estimates of incidence and mortality worldwide for 36 cancers in 185 countries[J]. CA Cancer J Clin, 2024, 74(3):229-263. DOI: 10.3322/caac.21834. [2] 中国医师协会外科医师分会, 中华医学会外科学分会胃肠外科学组, 中华医学会外科学分会结直肠外科学组, 等. 结直肠癌肝转移诊断和综合治疗指南(2025版)[J]. 中华消化外科杂志, 2025, 24(8): 943-968. DOI: 10.3760/cma.j.cn115610-20250713-00468. [3] Ouladan S, Orouji E. Chimeric antigen receptor-T cells in colorectal cancer: pioneering new avenues in solid tumor immunotherapy[J]. J Clin Oncol, 2025, 43(8): 994-1005. DOI: 10.1200/JCO-24-02081. [4] Zhang W, Zhou L, Yu G, et al. Safety and efficacy of anti-CEA CAR-T cells to prolong relapse-free survival of colorectal cancer liver metastases patients after radical resection[J]. J Clin Oncol, 2025, 43(16_suppl): 3541. DOI: 10.1200/jco.2025.43.16_suppl.3541. [5] Chen N, Pu C, Zhao L, et al. Chimeric antigen receptor T cells targeting CD19 and GCC in metastatic colorectal cancer: a nonrandomized clinical trial[J]. JAMA Oncol, 2024, 10(11): 1532-1536. DOI: 10.1001/jamaoncol.2024.3891. [6] Magee M S, Kraft C L, Abraham T S, et al. GUCY2C-directed CAR-T cells oppose colorectal cancer metastases without autoimmunity[J]. OncoImmunology, 2016, 5(10): e1227897. DOI: 10.1080/2162402x.2016.1227897. [7] Magee M S, Abraham T S, Baybutt T R, et al. Human GUCY2C-targeted chimeric antigen receptor (CAR)-expressing T cells eliminate colorectal cancer metastases[J]. Cancer Immunol Res, 2018, 6(5): 509-516. DOI: 10.1158/2326-6066.CIR-16-0362. [8] Siddiqui R S, Sardar M. A systematic review of the role of chimeric antigen receptor T (CAR-T) cell therapy in the treatment of solid tumors[J]. Cureus, 2021, 13(4): e14494. DOI: 10.7759/cureus.14494. [9] Liu Y, Guo Y, Wu Z, et al. Anti-EGFR chimeric antigen receptor-modified T cells in metastatic pancreatic carcinoma: a phaseⅠclinical trial[J]. Cytotherapy, 2020, 22(10): 573-580. DOI: 10.1016/j.jcyt.2020.04.088. [10] Madsen P J, Schlitter A M, Flemmig C, et al. Claudin 6 is a suitable target for CAR T-cell therapy in atypical teratoid/rhabdoid brain tumors and other pediatric solid tumors[J]. J Immunother Cancer, 2025, 13(10): e011709. DOI: 10.1136/jitc-2025-011709. [11] Mackensen A, Haanen J B A G, Koenecke C, et al. CLDN6-specific CAR-T cells plus amplifying RNA vaccine in relapsed or refractory solid tumors: the phase 1 BNT211-01 trial[J]. Nat Med, 2023, 29(11): 2844-2853. DOI: 10.1038/s41591-023-02612-0. [12] Potenza A, Balestrieri C, Spiga M, et al. Revealing and harnessing CD39 for the treatment of colorectal cancer and liver metastases by engineered T cells[J]. Gut, 2023, 72(10): 1887-1903. DOI: 10.1136/gutjnl-2022-328042. [13] Purl M C, Shick A, Canter R J, et al. Tracking cellular therapies to optimize homing against liver metastases[J]. Front Immunol, 2025, 16: 1611861. DOI: 10.3389/fimmu.2025.1611861. [14] Kataoka J, Takenouchi K, Suzuki T, et al. Identification of common cancer antigens useful for specific immunotherapies to colorectal cancer and liver metastases[J]. Int J Mol Sci, 2025, 26(15): 7402. DOI: 10.3390/ijms26157402. [15] Li W, Huang Y, Zhou X, et al. CAR-T therapy for gastrointestinal cancers: current status, challenges, and future directions[J]. Braz J Med Biol Res, 2024, 57: e13640. DOI: 10.1590/1414-431x2024e13640. [16] Dadvand A, Nooroulahi M, Matin S, et al. Harnessing the chimeric antigen receptor engineered cells in gastrointestinal cancer immunotherapy[J]. Int Immunopharmacol, 2025, 164: 115321. DOI: 10.1016/j.intimp.2025.115321. [17] Guo J, Zhou C, Zhao H, et al. Challenges and breakthroughs: current landscape and future prospects of CAR-T cell therapy clinical trials for solid tumors[J]. Front Oncol, 2025, 15: 1652329. DOI: 10.3389/fonc.2025.1652329. [18] Mishra A, Maiti R, Mohan P, et al. Antigen loss following CAR-T cell therapy: mechanisms, implications, and potential solutions[J]. Eur J Haematol, 2024, 112(2): 211-222. DOI: 10.1111/ejh.14101. [19] Skovgard M S, Hocine H R, Saini J K, et al. Imaging CAR T-cell kinetics in solid tumors: translational implications[J]. Mol Ther Oncolytics, 2021, 22: 355-367. DOI: 10.1016/j.omto.2021.06.006. [20] Feng Z, He X, Zhang X, et al. Potent suppression of neuroendocrine tumors and gastrointestinal cancers by CDH17CAR T cells without toxicity to normal tissues[J]. Nat Cancer, 2022, 3(5): 581-594. DOI: 10.1038/s43018-022-00344-7. [21] Desai J, Iglesias J L, Jablonskis L T, et al. A phase 1/2a, multicenter, open-label study of CNA3103 (LGR5-targeted, autologous CAR-T cells) in patients with metastatic colorectal cancer (mCRC)[J]. J Clin Oncol, 2023, 41(16_suppl): TPS3632. DOI: 10.1200/jco.2023.41.16_suppl.tps3632. [22] DiAndreth B, Hamburger A E, Xu H, et al. The Tmod cellular logic gate as a solution for tumor-selective immunotherapy[J]. Clin Immunol, 2022, 241: 109030. DOI: 10.1016/j.clim.2022.109030. [23] Soto K E G, Loureiro L R, Bartsch T, et al. Targeting colorectal cancer cells using AND-gated adaptor RevCAR T-cells[J]. Front Immunol, 2023, 14: 1302354. DOI: 10.3389/fimmu.2023.1302354. [24] Hou A J, Chen L C, Chen Y Y. Navigating CAR-T cells through the solid-tumour microenvironment[J]. Nat Rev Drug Discov, 2021, 20(7): 531-550. DOI: 10.1038/s41573-021-00189-2. [25] Steffin D, Ghatwai N, Montalbano A, et al. Interleukin-15-armoured GPC3 CAR T cells for patients with solid cancers[J]. Nature, 2025, 637(8047): 940-946. DOI: 10.1038/s41586-024-08261-8. [26] Rafiq S, Yeku O O, Jackson H J, et al. Targeted delivery of a PD-1-blocking scFv by CAR-T cells enhances anti-tumor efficacy in vivo[J]. Nat Biotechnol, 2018, 36(9): 847-856. DOI: 10.1038/nbt.4195. [27] Depil S, Duchateau P, Grupp S A, et al. 'Off-the-shelf' allogeneic CAR T cells: development and challenges[J]. Nat Rev Drug Discov, 2020, 19(3): 185-199. DOI: 10.1038/s41573-019-0051-2. [28] Prenen H, Dekervel J, Hendlisz A, et al. Updated data from alloSHRINK phaseⅠfirst-in-human study evaluating CYAD-101, an innovative non-gene edited allogeneic CAR-T in mCRC[J]. J Clin Oncol, 2021, 39(3_suppl): 74. DOI: 10.1200/jco.2021.39.3_suppl.74. [29] Rurik J G, Tombácz I, Yadegari A, et al. CAR T cells produced in vivo to treat cardiac injury[J]. Science, 2022, 375(6576): 91-96. DOI: 10.1126/science.abm0594. [30] Pei B, Peng S, Chen W, et al. Combining cetuximab and immunotherapy for treating MSS/pMMR colorectal cancer: current evidence and challenges[J]. Technol Cancer Res Treat, 2025, 24: 15330338251334209. DOI: 10.1177/15330338251334209. [31] Grosser R, Cherkassky L, Chintala N, et al. Combination immunotherapy with CAR T cells and checkpoint blockade for the treatment of solid tumors[J]. Cancer Cell, 2019, 36(5): 471-482. DOI: 10.1016/j.ccell.2019.09.006. [32] Liu P, Zhao L, Pol J, et al. Crizotinib-induced immunogenic cell death in non-small cell lung cancer[J]. Nat Commun, 2019, 10(1): 1486. DOI: 10.1038/s41467-019-09415-3. [33] Szlasa W, Sztuder A, Kaczmar-Dybko A, et al. Efficient combination of radiotherapy and CAR-T: a systematic review[J]. Biomedecine Pharmacother, 2024, 174: 116532. DOI: 10.1016/j.biopha.2024.116532. [34] Rafiq S, Hackett C S, Brentjens R J. Engineering strategies to overcome the current roadblocks in CAR T cell therapy[J]. Nat Rev Clin Oncol, 2020, 17(3): 147-167. DOI: 10.1038/s41571-019-0297-y.
 下载:
