


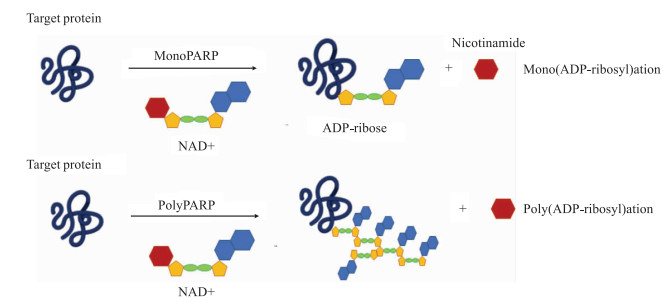
PARPs是一类参与DNA损伤修复的酶,可将带负电荷的ADP-核糖从供体NAD+分子转移到它们的靶蛋白上,通过靶标蛋白的聚ADP-核糖化(PARylation)的修饰,调控广泛的体内生理过程,例如转录调控、应激反应和RNA剪切等[1]。PARP家族有17个成员,每个成员都有独特的结构域、表达模式、靶点、酶活性定位和功能;根据PARP家族的结构和功能特征可分为4个亚家族:DNA依赖性PARPs,包括PARP1、PARP2和PARP3,最初被认为需要与DNA结合才能发挥酶活性;端锚聚合酶,包括PARP5a和PARP5b,具有蛋白结合性锚蛋白重复序列;包含CCCH(Cys-Cys-Cys-His)锌指结构的PARPs,包括PARP7、PARP12和PARP13,被证明可以与病毒RNA结合;以及含有宏结构域的PARPs,包括PARP9、PARP14和PARP15,具有与ADPr结合的宏结构域[2];根据PARP家族催化活性的不同可分为3个亚家族:单-ADP核糖转移酶(mono-ADP-ribosyl transferases,monoPARPs),包括PARP3、PARP6-12、PARP14-16;多聚-ADP核糖聚合酶(poly-ADP-ribose)polymer synthase,polyPARPs),包括PARP1、PARP2、PARP4、PARP5a和PARP5b;以及无催化活性的PARP13[3]。monoPARPs和polyPARPs的作用机制不同(Fig 1),monoPARPs用单一的ADP-核糖修饰底物,polyPARPs催化ADP-核糖单元的聚合物转移到它们的底物上。polyPARPs的活性取决于催化三联体结构组氨酸-酪氨酸-谷氨酸(H-Y-E)基序中保守的谷氨酸残基[4],组氨酸和酪氨酸负责烟酰胺腺嘌呤二核苷酸(NAD+)合成方向,谷氨酸是延长链所必需的。而在monoPARPs中,谷氨酸可被异亮氨酸、亮氨酸或酪氨酸残基所替代,虽不能合成聚合物,但仍能催化单个ADP-核糖的合成[5]。
|
| Fig 1 Mechanism of action of monoPARPs and polyPARPs |
PARP1作为polyPARP亚家族的一员,认为与DNA损伤相关的细胞应激的有效癌症治疗靶点[6],然而,一些癌症患者可能会对PARP1抑制剂产生耐药性[7]。PARP7作为PARP家族中较晚被发现的monoPARP成员,其在多种肿瘤中过度活跃,在癌细胞生存中起关键作用[8]。作为新的治疗靶点,PARP7有望帮助克服耐药性,为癌症患者提供更多治疗选择。目前,针对PARP7的抑制剂研发已取得一定进展,其中选择性抑制剂RBN-2397已进入临床Ⅰ期研究阶段[9]。本文综述了PARP7及其相关抑制剂的研究进展,旨在为新型PARP7选择性抑制剂的研发提供科学的理论依据,同时也为现阶段PARP7相关抑制剂的优化改造提供新的思路。
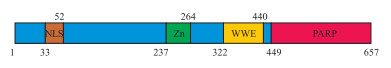
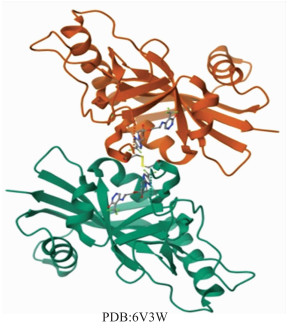
1 PARP7的生物学特征PARP7(也称为2,3,7,8-四氯二苯并对二恶英聚ADP核糖聚合酶,TIPARP;或称为diphtheria toxin-like ART14,ARTD14)属于monoPARP家族成员,在大多数人体组织中均有表达。通过使用烟酰胺腺嘌呤二核苷酸(NAD+)作为底物调节蛋白质功能以将ADP-核糖单体转移到靶标蛋白的特定氨基酸受体残基上,这是一种单-ADP核糖基化[10]。从PARP家族结构和功能的角度分析,PARP7属于PARP家族的第三类CCCH锌指型成员,包含一个未表征的N末端核定位信号(nuclear localization signal,NLS)、一个单一的可结合RNA的CCCH型锌指结构域、一个可结合ADP核糖且位于中心区域的WWE(色氨酸-色氨酸-谷氨酸)蛋白相互作用结构域和一个C末端保守的PARP催化结构域,负责其酶活性[10](Fig 2)。目前PARP7 apo的三维结构信息以及与其他抑制剂的共晶结构未见报道。有研究[9]曾尝试解析PARP7与RBN-2397的共晶结构,但未获得晶体,选择使用PARP12作为了替代物(Fig 3),PARP12的4个标记残基突变可以匹配PARP7序列。
|
| Fig 2 PAPR7 domain components |
|
| Fig 3 Cocrystal structure of RBN-2397 and PARP12 (PARP12 was used as a surrogate for PARP7. PDB code: 6V3W) |
PARP7是调控先天免疫、转录因子活性和细胞应激反应的关键因子,多项研究表明PARP7在先天性免疫信号通路中发挥着关键作用,特别是作为I型干扰素(type Ⅰ interferon,IFN-Ⅰ)抗病毒反应的负调控因子。通过抑制PARP7可增强抗肿瘤免疫使肿瘤消退[9]。
芳香烃受体(aryl hydrocarbon receptor,AHR)是一种在细胞免疫中发挥重要作用的转录因子。在病毒感染或暴露于香烟烟雾后,PARP7在AHR激活的细胞应激中的表达会有所上调[9],PARP7可以被AHR所诱导。同时PARP7也是AHR信号传导的负调节因子,PARP7可调节AHR靶向的细胞色素P4501A1和P4501B1表达[11]。在许多细胞类型中,PARP7失活会增强病毒诱导的β干扰素(IFN-β)水平,而IFN-β具有抗病毒功能,这表明了PARP7参与抗病毒天然免疫反应的调节[12]。在受病毒感染的环境中,AHR诱导的PARP7可以与TANK结合激酶1(TANK binding kinase 1,TBK1)发生相互作用。TBK1是先天免疫机制中的关键激酶,其在病原相关分子模式(pathogen-associated molecular patterns,PAMP)途径开始时被激活,从而介导IFN-Ⅰ的产生和抗病毒先天免疫[9]。
IFN-Ⅰ是先天免疫反应中的关键参与者,在病毒感染后使细胞进入抗病毒状态。IFN-Ⅰ在模式识别受体(pattern recognition receptors,PRRs)如视黄酸诱导基因(retinoic acid inducible gene-I,RIG-I)激活后通过识别病毒衍生的核酸而被强烈诱导。RIG-I和环状GMP-AMP合酶(cyclic GMP-AMP synthase,cGAS)分别是胞质RNA和DNA传感器,通过涉及激酶TBK1和转录因子IRF-3的共同途径诱导IFN-Ⅰ的产生。当病毒感染时,胞质DNA与cGAS的相互作用会激活第二信使(cyclic GMP-AMP,cGAMP)的合成,并导致干扰素基因刺激因子(stimulator of interferon genes,STING)的构象变化和TBK1的磷酸化。活化的TBK1反过来会使IRF3磷酸化,从而促进IFN-Ⅰ基因的转录。随后,IFN-Ⅰ与IFNα/β受体结合,并通过JAK/STAT途径传递信号,进而引发数百个IFN刺激的基因(IFN-stimulated genes,ISG)的表达(见Fig 4),这些基因响应于感应胞质核酸而调节不同的细胞功能。由于基因组的不稳定性,癌症细胞通常含有异常的胞质核酸。这些异常的胞质核酸可以激活PRRs,由此产生的炎症信号有利于癌症细胞在低水平生长,并高水平上触发细胞死亡或免疫识别。而高表达的PARP7在癌细胞中充当刹车器的作用,阻止IRF-3的磷酸化与IFN-Ⅰ的产生,从而使癌细胞逃避免疫细胞的识别和追杀[9]。因此,抑制PARP7可有效地抑制癌细胞的生长并恢复干扰素信号传导,以此有效地激活先天免疫。

|
| Fig 4 Schematic diagram of PARP7-mediated interferon response regulation |
卵巢癌是女性生殖系统最常见的恶性肿瘤之一,尽管其治疗方法有所改进,但患者5年的存活率仍然不到50%。在卵巢癌中,微管的功能异常可能会对癌细胞的增殖和转移过程产生影响,而微管的稳定性和运动能力异常可能与卵巢癌的发生、发展密切相关[13]。微管是α-微管蛋白与其他微管蛋白结合在一起形成长的管状结构,该微管结构在一定程度上由α-微管蛋白介导并在细胞迁移和有丝分裂过程中发挥关键作用。Palavalli等[4]的研究揭示了一组广泛的PARP7蛋白底物,包括α-微管蛋白,他们发现当α-微管蛋白被PARP7单-ADP核糖基化时,会降低微管的稳定性,从而改变卵巢癌细胞的生长和移动方式。但是当PARP7缺失或其修饰α-微管蛋白的位点发生突变时,可以增加微管的稳定性,从而减缓卵巢癌症细胞的生长。在全基因组关联研究中,在卵巢癌症易感性基因座中鉴定了编码PARP7的基因,位于3q25[14]。从Palavalli等[4]文章补充材料中根据TCGA数据库中泛癌图谱(pan-cancer atlas)的数据制作出的条形图结果可以看出,在卵巢癌中获得的PARP7的表达以及PARP7的扩增数据都是最高的(在柱形图中图形占据面积≥50%),这表明在乳腺癌细胞中PARP7表达的升高可能是因为基因扩增所导致的。卵巢癌恶性细胞中PARP7表达的升高可能是基因扩增所导致的[15]。由此可见,PARP7与卵巢癌的发生密切相关。
3.2 PARP7与乳腺癌乳腺癌是女性最常见的恶性肿瘤之一,该病发病率不断升高,且年轻化趋势越发明显。雌激素受体α(estrogen receptor-α,ERα)是雌激素在乳腺组织维持和乳腺发育中起作用的主要调节因子,也是乳腺癌的主要治疗靶点。在人类乳腺癌细胞中,抑制PARP7的表达可导致ERα蛋白水平的提升及信号传导增加,而过表达PARP7则会抑制ERα活性并减少其向靶基因启动子的募集。与健康组织相比,PARP7的表达水平在包括乳腺癌在内的一系列癌症中都有所降低;Cheng等[16]通过临床病理特征对比ER和孕激素受体(progestogerone receptor,PR)阴性乳腺肿瘤和阳性乳腺肿瘤发现,PARP7在ER和PR呈阳性的乳腺肿瘤中表达水平更高,由于PARP7在乳腺癌中的研究较少,因此,PARP7的一些潜在分子机制还不清楚。此外,在MCF7乳腺癌细胞中PARP7的敲除阻止了异种移植模型中肿瘤的建立,这些结果表明PARP7具有肿瘤抑制作用[17]。Rasmussen等[12]发现在小鼠乳腺癌症细胞EO771中,PARP7的缺失可增加IFN-Ⅰ的表达并进一步激活下游信号通路,从而提升免疫系统对肿瘤的靶向性。蛋白质互作网络(protein-protein interaction networks,PPI)以及基因本体论(gene onotology,GO)分析和京都基因组百科全书(kyoto encyclopedia of genes and genomes,KEGG)分析的结果表明[16],PARP7的相互作用因子明显富集于端粒维持和端粒组织且主要参与癌症相关通路。端粒在调节细胞生长和分裂中起着非常重要的作用,而且端粒酶在80%~95%的癌症中会过表达,并可能参与细胞恶性转化的过程,所以PARP7失调可通过端粒相关通路在乳腺癌中发挥重要作用。通过检测其在癌症基因组图谱(the cancer genome atlas,TCGA)中的DNA甲基化状态,发现DNA甲基化状态与PARP7表达之间呈负相关,这表明DNA甲基化可能是乳腺癌PARP7失调的重要机制[18]。
3.3 PARP7与前列腺癌前列腺癌(prostatic cancer,PC)是全球老年男性的主要健康问题之一,造成PC患者死亡的主要原因是转移性去势抵抗性前列腺癌。但由于预后不佳,转移性去势抵抗性前列腺癌患者的临床疗效并不理想,需要更多有效的治疗改善这一问题。有研究在前列腺癌细胞信号通路中发现了PARP7,该信号通路控制包含雄激素受体(androgen receptor,AR)的多亚基复合体的组装[19]。在该信号通路中,PARP7将ADP核糖“写入”AR中的半胱氨酸(Cys)残基上。随后ADP核糖基Cys位点被PARP9中的宏结构域“读取”,这为AR、PARP9和泛素E3连接酶(DTX3L)复合物的组装提供了高度选择性的机制。DTX3L的缺失影响部分AR调节基因的表达,这表明PARP7和复合物的组装对AR介导的转录具有调节作用。与正常前列腺细胞相比,前列腺原发性肿瘤中PARP7 mRNA水平没有变化,但在转移性肿瘤中表达减少且AR+差异更大。此外,原发性肿瘤中PARP7与AR表达之间存在中度相关性,PARP7和AHR表达之间呈正相关性,PARP7在原发性肿瘤中的表达可能受到AR和AHR的影响,但在转移性肿瘤中,PARP7与AR的相关性丧失,而AHR的作用却仍旧保留下来。在原发性肿瘤中,基因集变异分析(gene set variation analysis,GSVA)显示PARP7会影响雄激素反应,但在AR表达水平低的肿瘤中不会影响雄激素的反应。Yang等[19]通过GSVA对比了前列腺癌和肺癌细胞中PARP7对IFN-Ⅰ信号传导的影响,结果显示与前列腺癌相比,肺癌对响应IFN-α蛋白上调的基因表现出更高的富集分数和通路活性,且富集分数显示与PARP7的表达水平相关;而在前列腺癌中PARP7不影响IFN-Ⅰ信号的传导。
3.4 PARP7与其他癌症PARP7抑制剂除了对以上3种癌症类型显示出治疗潜力外,在其他类型的疾病中也显示出治疗潜力,如结肠癌、胰腺癌和免疫疾病[20]等。未来还需要更多的基础研究和临床试验来全面揭示PARP7在不同肿瘤中的作用机制和治疗效果。
4 PARP7的小分子抑制剂PARP7在先天免疫反应中的作用激发了人们对PARP7作为免疫调节剂用于癌症治疗的兴趣,这导致了几种选择性PARP7抑制剂的开发,包括RBN-2397[9]、I-1[21]、Phthal01[22]、KMR-206[23]和(S)-XY-05[24] (Tab 1)等。
| PARP7 inhibitors | Structure | Action mechanism | IC50 | TGI | AUC0-∞ | F |
| RBN-2397 | Based on pyridazine stent | RBN-2397 is the only PARP7 inhibitor currently in clinical phase (Phase ⅠI). The mechanism of action is to directly restore type Ⅰ IFN signaling by inhibiting PARP7 to stimulate the innate or adaptive anti-tumor immune response. PhaseⅠ clinical trials in metastatic or advanced solid malignancies are ongoing to evaluate their efficacy (Clinical study registration number:NCT04053673) |
5.0 nm | 30% (100 mg·kg-1) |
656.00 h·μg·L-1 |
25.67% |
| Phthal01 | based on a phthalazinone scaffold | Phthal01 is a potent but non-specific inhibitor of PARP7. Phthal01 dose dependently inhibits auto-MARylation of PARP7 in GFP-PARP7 expressing HEK 293 T cells. |
14.0 nm | - | - | - |
| KMR-206 | Diazanaphthone based stent | KMR-206 acts synergistically with AHR agonists to enhance AHR-mediated transcription. When KMR206 cooperates with RIG-I/STING ligand,it can significantly induce the expression of IFN-Ⅰ and IFN-β. | - | - | - | - |
| I-1 | A derivative of RBN2397,in which its ethoxy bond is replaced by a azacyclobutane fragment | I-1 acts as an immune activator primarily by inhibiting PARP7 in the tumor microenvironment | 7.6 nm | 67% (100 mg·kg-1) |
5663.54 h·μg·L-1 |
95.8% |
| (S)-XY-05 | Novel indazole-7-formamide derivative based on RBN-2397 structure | The antitumor effect of (S) -XY-05 depends primarily on host T cells,not cytotoxicity. (S) -XY-05 can promote the typeⅠ IFN signaling pathway in tumors and significantly enhance the infiltration of CD8+ T cells into tumor tissues. |
4.5 nm | 83% (25 mg·kg-1) |
16999 h·μg·L-1 |
94.6% |
RBN-2397是一种小分子,是于2021年发现的第一类有效的选择性PARP7抑制剂[9],该药物已进入治疗晚期和转移性实体肿瘤的临床环境(临床研究注册号:NCT05127590,NCT04053673);RBN-2397与pembrolizumab(PD-1抑制剂)联合使用治疗肺鳞癌的Ⅰ期临床试验正在进行中(临床研究注册号:NCT05127590)[25]。RBN-2397是一种口服生物利用型化合物,对PARP7具有选择性抑制作用,IC50小于3 nm。临床前的研究表明,RBN-2397可以通过恢复干扰素信号通路抑制肿瘤免疫逃逸,从而抑制胰腺癌、卵巢癌、非小细胞肺癌等实体瘤的生长[9]。
4.2 I-1为了开发1种具有良好口服生物利用度的新型选择性PARP7抑制剂,2023年我国徐云根,朱启华和邹毅团队[21]基于RBN-2397的结构设计合成了一系列含有氮杂环己烷片段的哒嗪酮类化合物,并对其PARP7抑制活性进行了评价。最终发现化合物I-1对PARP7具有较高的抑制活性和选择性。他们认为I-1是一种新型的PARP7抑制剂,与其他PARPs相比具有更高的抑制效力(IC50=7.6 nm)和选择性,I-1主要通过抑制肿瘤微环境中的PARP7发挥免疫激活作用。
4.3 Phthal01在Rodriguez等[22]的实验研究中,他们在一篇专利文献(WO 2009/093032 Al 2009)中发现了一种以二氮杂环酮为基础的哌嗪化合物AZ12629495,且被证实对PARP7、PARP1以及PARP2都有抑制作用。因此,他们在其基础上合成了AZ12629495的类似物,称为Phthal01;Kelsie等[22]通过使用他们实验室开发的筛选PARP抑制剂的体外平板实验,发现Phthal01对PARP7的抑制作用最强,IC50=14 nm,其次是PARP1(IC50=21 nm)和PARP2(IC50=28 nm),Phthal01对PARP7的选择性与除PARP1和PARP2以外的其他成员相比至少高出了13倍。此外,还发现在表达GFP-PARP7的HEK-293T细胞(EC50:60 nm)中,Phthal01呈剂量依赖性地抑制PARP7的MAR化,当用Phthal01(1 μm)处理细胞时,发现可以完全抑制PARP7的MAR化。
4.4 KMR-206Sanderson等[23]为了使Phthal01成为一种有选择性的PARP7抑制剂,设计合成了一种在二氮杂萘酮支架的C-6位含有丙炔基的Phthal01类似物——KMR-206。KMR-206和胞质传感器配体共同处理小鼠成纤维细胞可协同诱导IFN-β的表达;在小鼠结肠癌细胞(CT-26)中,KMR-206可单独诱导IFN-β;虽然在体外KMR-206与RBN-2397对PARP7具有相同的催化活性,但是在饱和剂量条件下RBN-2397增加的PARP7蛋白水平比KMR-206高2倍。值得注意的是,该PARP7抑制剂没有体内实验相关的研究报道[24]。
4.5 (S)-XY-05Gu等[24]采用刚性约束策略(降低分子柔性),设计合成了一系列基于RBN-2397结构的新型吲唑-7-甲酰胺类化合物,其中(S)-XY-05被确定为最有希望的PARP7抑制剂(IC50=4.5 nm)。与RBN-2397(口服生物利用度:25.67%)相比,(S)-XY-05对PARP7的选择性增强,并改善了药代动力学性质(口服生物利用度:94.60%);在CT-26同基因小鼠模型中,(S)-XY-05通过激活肿瘤微环境中T细胞介导的免疫而显示出很强的抗肿瘤作用(TGI:83%);(S)-XY-05在25 mg·kg-1剂量下显示出明显的抗肿瘤效果(TGI:83%),且无明显毒性。因此,他们证明了(S)-XY-05的抗肿瘤作用主要取决于宿主T细胞,而不是细胞毒性;(S)-XY-05对携带CT-26的裸鼠的肿瘤生长没有抑制作用,这表明XY-05的抗肿瘤功效与T细胞介导的抗肿瘤免疫有关;此外,(S)-XY-05可以促进肿瘤中的IFN-Ⅰ信号通路,并显著增强CD8+T细胞对肿瘤组织的侵袭。
5 展望近年来,大量研究集中在PARP7与肿瘤免疫之间的相关性。cGAS-STING通路在肿瘤免疫治疗中的关键作用已得到广泛认可。PARP7在不同肿瘤中的扩增阻碍了TBK1的磷酸化,从而抑制了cGAS-STING信号通路的激活[24]。一项临床IA期研究(临床研究注册号:NCT04053673)中,PARP7抑制剂RBN-2397显示出良好的耐受性,但是在体内表现出不良的药代动力学特性,体现在ICR小鼠中具有高清除率和低口服生物利用度[24]。因此在RBN-2397结构的基础上进行优化改进在PARP7抑制剂的研究方面具有深远影响。
此外,PARP7重要结构生物学信息未见报道,而基于靶点结构的药物发现是靶向药物开发的常用手段之一,因此解析PARP7靶点的三维结构对于PARP7抑制剂开发具有十分重要的理论和实践意义。现阶段PARP7抑制剂的作用机制研究仍不够全面,未来PARP7抑制剂的相关研究在提高生物利用度的同时应重点关注PARP7抑制剂的作用机制从而避免或减少药物不良反应等问题。
| [1] |
周箭, 黄贤华, 张进, 等. 潜在性抗肿瘤和抗炎症靶点PARP14的研究进展[J]. 中国药理学通报, 2022, 38(3): 347-54. Zhou J, Huang X H, Zhang J, et al. Research progress of potential anti-tumor and anti-inflammatory target PARP14[J]. Chin Pharmacol Bull, 2022, 38(3): 347-54. doi:10.12360/CPB202107020 |
| [2] |
Vyas S, Chesarone-Cataldo M, Todorova T, et al. A systematic analysis of the PARP protein family identifies new functions critical for cell physiology[J]. Nat Commun, 2013, 4: 2240. doi:10.1038/ncomms3240 |
| [3] |
Sanderson D J, Cohen M S. Mechanisms governing PARP expression, localization, and activity in cells[J]. Crit Rev Biochem Mol Biol, 2020, 55(6): 541-54. doi:10.1080/10409238.2020.1818686 |
| [4] |
Palavalli P L, Challa S, Gibson B A, et al. Identification of PARP-7 substrates reveals a role for MARylation in microtubule control in ovarian cancer cells[J]. Elife, 2021, 10: e60481. doi:10.7554/eLife.60481 |
| [5] |
Nizi M G, Maksimainen M M, Lehtio L, et al. Medicinal chemistry perspective on targeting mono-ADP-ribosylating PARPs with small molecules[J]. J Med Chem, 2022, 65(11): 7532-60. doi:10.1021/acs.jmedchem.2c00281 |
| [6] |
Zhang J, Zhang J, Li H, et al. Dual-target inhibitors of PARP1 in cancer therapy: a drug discovery perspective[J]. Drug Discov Today, 2023, 28(7): 103607. doi:10.1016/j.drudis.2023.103607 |
| [7] |
Zhong L, Yin R, Song L. Resistance to PARP inhibitors after first-line platinum-based chemotherapy in a patient with advanced ovarian cancer with a pathogenic somatic BRCA1 mutation[J]. Pharmgenomics Pers Med, 2023, 16: 195-200. |
| [8] |
Chen H, Diolaiti M E, O'Leary P C, et al. A whole-genome CRISPR screen identifies AHR loss as a mechanism of resistance to a PARP7 inhibitor[J]. Mol Cancer Ther, 2022, 21(7): 1076-89. doi:10.1158/1535-7163.MCT-21-0841 |
| [9] |
Gozgit J M, Vasbinder M M, Abo R P, et al. PARP7 negatively regulates the type I interferon response in cancer cells and its inhibition triggers antitumor immunity[J]. Cancer Cell, 2021, 39(9): 1214-26. doi:10.1016/j.ccell.2021.06.018 |
| [10] |
Rasmussen M, Tan S, Somisetty V S, et al. PARP7 and mono-ADP-ribosylation negatively regulate estrogen receptor alpha signaling in human breast cancer cells[J]. Cells, 2021, 10(3): 623. doi:10.3390/cells10030623 |
| [11] |
MacPherson L, Ahmed S, Tamblyn L, et al. Aryl hydrocarbon receptor repressor and TiPARP (ARTD14) use similar, but also distinct mechanisms to repress aryl hydrocarbon receptor signaling[J]. Int J Mol Sci, 2014, 15(5): 7939-57. doi:10.3390/ijms15057939 |
| [12] |
Rasmussen M, Alvik K, Kannen V, et al. Loss of PARP7 increases type I interferon signaling in EO771 breast cancer cells and prevents mammary tumor growth by increasing antitumor immunity[J]. Cancers (Basel), 2023, 15(14): 3689. doi:10.3390/cancers15143689 |
| [13] |
Noreen S, Akhtar S, Batool T, et al. Tubulin beta 2C chain (TBB2C), a potential marker of ovarian cancer, an insight from ovarian cancer proteome profile[J]. ACS Omega, 2021, 6(16): 10506-14. doi:10.1021/acsomega.0c03262 |
| [14] |
Giri A K, Midha S, Banerjee P, et al. Common variants in CLDN2 and MORC4 genes confer disease susceptibility in patients with chronic pancreatitis[J]. PLoS One, 2016, 11(1): e0147345. doi:10.1371/journal.pone.0147345 |
| [15] |
Izar B, Tirosh I, Stover E H, et al. A single-cell landscape of high-grade serous ovarian cancer[J]. Nat Med, 2020, 26(8): 1271-9. doi:10.1038/s41591-020-0926-0 |
| [16] |
Cheng L, Li Z, Huang Y Z, et al. TCDD-inducible poly-ADP-ribose polymerase (TIPARP), a novel therapeutic target of breast cancer[J]. Cancer Manag Res, 2019, 11: 8991-9004. doi:10.2147/CMAR.S219289 |
| [17] |
Kamata T, Yang C S, Melhuish T A, et al. Post-transcriptional regulation of PARP7 protein stability is controlled by androgen signaling[J]. Cells, 2021, 10(2): 363. doi:10.3390/cells10020363 |
| [18] |
Cui X, Yi Q, Jing X, et al. Mining prognostic significance of MEG3 in human breast cancer using bioinformatics analysis[J]. Cell Physiol Biochem, 2018, 50(1): 41-51. doi:10.1159/000493956 |
| [19] |
Yang C, Wierbilowicz K, Dworak N M, et al. Induction of PARP7 creates a vulnerability for growth inhibition by RBN2397 in prostate cancer cells[J]. Cancer Res Commun, 2023, 3(4): 592-606. doi:10.1158/2767-9764.CRC-23-0086 |
| [20] |
Kargbo R B. PARP7 inhibition: a promising pathway to advancements in cancer therapy[J]. ACS Med Chem Lett, 2023, 14(9): 1141-3. doi:10.1021/acsmedchemlett.3c00308 |
| [21] |
Gu H, Yan W, Wang Y, et al. Discovery of the potent and highly selective PARP7 inhibitor as a novel immunotherapeutic agent for tumors[J]. J Med Chem, 2023, 66(1): 473-90. doi:10.1021/acs.jmedchem.2c01452 |
| [22] |
Rodriguez K M, Buch-Larsen S C, Kirby I T, et al. Chemical genetics and proteome-wide site mapping reveal cysteine MARylation by PARP-7 on immune-relevant protein targets[J]. Elife, 2021, 10: e60480. doi:10.7554/eLife.60480 |
| [23] |
Sanderson D J, Rodriguez K M, Bejan D S, et al. Structurally distinct PARP7 inhibitors provide new insights into the function of PARP7 in regulating nucleic acid-sensing and IFN-beta signaling[J]. Cell Chem Biol, 2023, 30(1): 43-54. doi:10.1016/j.chembiol.2022.11.012 |
| [24] |
Gu H, Yan W, Yang J, et al. Discovery of highly selective PARP7 inhibitors with a novel scaffold for cancer immunotherapy[J]. J Med Chem, 2023, 67(3): 1932-48. |
| [25] |
Xu J, Zhao A, Chen D, et al. Discovery of tricyclic PARP7 inhibitors with high potency, selectivity, and oral bioavailability[J]. Eur J Med Chem, 2024, 266: 116160. doi:10.1016/j.ejmech.2024.116160 |