 2026, Vol. 56


2. 中国海洋大学水产学院, 海水养殖教育部重点实验室, 山东青岛 266003
精神分裂症(Schizophrenia)是一种慢性且严重的精神障碍类疾病,其临床表现主要包括阳性症状(如幻觉、妄想、思维混乱和言语紊乱)、阴性症状(情感迟钝、言语贫乏、社交退缩和丧失动力)以及认知障碍(如注意力、记忆力和执行功能受损)[1]。流行病学调查显示,精神分裂症多发病于青少年期,全球终生患病率约1%,累及约2 400万人[2-3]。鉴于其治疗周期长、费用高、副作用大,且多数患者终身丧失劳动力,世界卫生组织已将其列为全球致残率最高且疾病负担最大的十大疾病之一[4-5]。自20世纪50年代以来,精神分裂症的治疗经历了长足发展,形成了心理、物理及药物治疗三大体系,其中,药物治疗是临床首选[6]。然而,经典的抗精神分裂症药物虽能显著缓解阳性症状,但在改善阴性症状及认知障碍方面疗效有限[7-8]。此外,其常伴随严重的副作用,如锥体外系副反应、粒细胞缺乏症、体重增加及催乳素分泌增加等代谢紊乱问题[9-12]。因此,亟需开发高效、低毒的新型抗精神分裂症药物。
研究表明,G蛋白偶联受体52(G protein-coupled receptor 52,GPR52)高度表达于纹状体和伏隔核中[13],其编码基因是精神分裂症的风险基因,主要表现在敲除GPR52基因的小鼠表现出精神分裂症样行为,而过度表达GPR52的转基因小鼠则显著抑制由甲基苯丙胺(Methamphetamine,俗称“冰毒”)诱导的过度运动[14]。此外,GPR52展现出独特的双向调节机制:一方面通过上调细胞内cAMP以拮抗纹状体中D2R的信号传导;另一方面激活内侧前额叶皮层中多巴胺D1受体(Dopamine D1 receptor,D1R)及N-甲基-D-天冬氨酸受体(N-methyl-D-aspartate receptor,NMDAR)系统,从而改善注意力、认知和记忆功能[15]。综上,GPR52是开发新型抗精神分裂症药物极具潜力的治疗靶点。
迄今为止,已报道了多个高活性GPR52激动剂(见图 1)。2014年,Setoh等[15]公布了第一款GPR52激动剂(化合物1),该化合物的半数有效浓度(Half-maximal effective concentration, EC50)约为30 nmol/L,经静脉给药(Ⅳ, 0.1 mg/kg)或口服给药(PO, 1 mg/kg)后,在小鼠体内表现出良好的药代动力学特性;体内药效研究表明,化合物1在3 mg/kg(PO)的剂量下可显著抑制甲基苯丙胺诱导的小鼠过度运动。值得注意的是,即使在100 mg/kg的高剂量下,受试小鼠亦未表现出锥体外系样反应,表明该化合物引发锥体外系副作用的风险较低。然而,化合物1因水溶性较差(在pH=6.8的缓冲液中溶解度不超过0.05 μg/mL),限制了其进一步的临床前研究。对其进一步优化,得到了水溶性显著提高的化合物2(在pH=6.8的缓冲液中溶解度为21 mg/mL),该化合物表现出同等的GPR52激动活性(EC50=21 nmol/L)、最大激活效率(Emax=103%)以及可接受的药代动力学参数(AUC0-∞=405.5 ng·h·mL-1,F=29.9%)[16]。Lin等[13]在2020年揭示了化合物2与GPR52(PDB代码:6LI0)结合模式:化合物2呈垂直于膜平面的C形构象,占据了由跨膜蛋白(Transmembrane protein, TM)1、TM2、TM7和胞外环2(Extracellular loop 2, ECL2)形成的狭小口袋。化合物2与GPR52的相互作用表现如下:与ECL2中的氨基酸残基Ile189、Glu191、Asp188和Cys40形成氢键网络,与TM7的氨基酸残基Phe300发生π-π堆积作用,以及与N端、TM1、TM2、TM3和TM7中的氨基酸残基Tyr34、Val39、Ile47、Leu101、Phe117和Thr303发生疏水作用。Ali等[17]在2016年报道了一系列1-杂芳基-二氢吲哚-4-甲酰胺类衍生物作为GPR52激动剂,其中化合物3在HTRF-cAMP测定中表现出较强的GPR52激动活性(EC50=12.6 nmol/L),且具有良好的大脑渗透能力(单次灌胃给药3 mg/kg,给药后1 h的脑/血浆的药物总浓度比值为3.51)。体内药效研究显示,化合物3可呈剂量依赖性地缓解安非他明所引起的小鼠精神分裂症样行为。2020年,Wang等[18]以化合物3的吲哚啉-甲酰胺骨架作为苗头化合物,对其进行了系统的结构优化,获得了化合物4,其与化合物3的GPR52激动活性相当(化合物4 EC50=135 nmol/L vs化合物3 EC50=119 nmol/L),但化合物4具有更优的最大激活效率(化合物4 Emax=136% vs化合物3 Emax=100%)。成药性研究显示,化合物4在大鼠体内展现出优异的药代动力学特征参数(F=76%)和可接受的透过血脑屏障能力(脑内总药物浓度/血浆总药物浓度B/P=0.39)[18]。小鼠体内药效研究表明,化合物4在腹腔注射3 mg/kg能显著抑制苯丙胺(Amphetamine, AMP)诱导的过度运动,且对小鼠的基础运动行为无明显影响[18]。Sosei Heptares公司在化合物4的基础上开发了GPR52激动剂化合物5[19](EC50=27.5 nmol/L)。CD-1小鼠和食蟹猴体内的药代动力学研究表明,化合物5具有优异的总血浆清除率(仅为肝血流量的5%)、稳态分布容积(Steady-state distribution volume, VDSS)及口服生物利用度(F≥80%)等药代动力学参数。在经典的精神分裂症样动物模型研究中,化合物5能够剂量依赖性地抑制甲基苯丙胺诱导的过度运动行为[19]。在此基础上进一步地对化合物5进行优化得到了GPR52激动剂HTL0048149(化学结构未公布)[20],HTL0048149已进入Ⅰ期临床试验。

基于前期研究,本研究选定已报道的GPR52激动剂化合物4为苗头化合物,对其进行进一步的结构优化,旨在获得靶向GPR52的高效、低毒抗精神分裂症药物先导物。化合物4与GPR52的对接结果分析显示(见图 2A和2B),化合物4末端的N-(2-羟乙基)甲酰胺部分与GPR52的TM1和ECL2中的氨基酸残基Cys40、Ile189以及Glu191形成氢键相互作用,而其吡啶环则与TM7中氨基酸残基Phe300形成π-π堆积作用。上述结果表明,吡啶环和末端N-(2-羟乙基)甲酰胺基团是维持GPR52高亲和力的关键药效团。据此,本研究采用骨架跃迁策略,保留吡啶环并以吡咯环替换吲哚环,同时在末端引入不同的氨基醇片段,以期进一步提高GPR52激动活性,同时降低分子量以改善化合物的理化性质,进而增强成药性与血脑屏障穿透能力(见图 2C)。

|
(A. 化合物4(青色)与GPR52 (PDB ID:6LI0)的结合模式,氢键用黄线虚线表示,关键残基用绿色标出;B. 化合物4与GPR52的相互作用的2D相互图;C. 基于骨架跃迁策略设计的GPR52激动剂。A. Binding mode of compound 4 (cyan) with GPR52 (PDB ID: 6LI0). Hydrogen bonds are shown as dashed yellow lines, and key residues are highlighted in green; B. 2D interaction map of the interaction between compound 4 and GPR52; C. Design of GPR52 agonists via a scaffold hopping strategy. ) 图 2 新型GPR52激动剂的设计策略 Fig. 2 Design strategy of novel GPR52 agonists |
主要仪器及材料如下:JEOL INM-EPC 400 MHz核磁共振仪(供应商:安捷伦科技有限公司);Agilent DD2-500型核磁共振仪(供应商:美国安捷伦科技有限公司);手提式紫外分析仪(供应商:骥辉分析仪器上海有限公司);CA-1111旋转蒸发仪(供应商:东京理化器械株式会社);集热式恒温磁力搅拌器(供应商:上海力辰邦西仪科技有限公司);Q-TOF UltimaGLOBAL质谱仪(供应商:英国Micromass公司);柱层析硅胶(100~200目,供应商:烟台新诺化工有限公司);薄层层析硅胶板(型号:HSGF254;规格:10 cm×20 cm;涂层厚度为0.2 mm;供应商:烟台江友硅胶开发有限公司);人胚胎肾细胞HEK293和HEK293T、AL104万分之一电子天平(品牌:梅特勒-托利多)、实时荧光定量PCR仪(品牌:ThermoScientific)、多功能酶标仪(型号:VICTOR NIVO;品牌:PerkinElmer)、细胞培养箱(型号:IP610;品牌:Yamoyo)以及cAMP-Gs HiRange Kit试剂盒(品牌:Revvity)。
1.2 化学试剂化学试剂包括:2-(三氟甲基)苯基乙腈、4-氯-2-氟苯乙腈、3-氟苯乙腈、2, 4-二溴吡啶、DPPF二氯化钯、(5-(甲氧基羰基)-1H-吡咯-2-基)硼酸、氢化钠、氢氧化锂一水合物、N, N, N′, N′-四甲基-O-(7-氮杂苯并三唑-1-基)六氟磷酸脲、N, N-二异丙基乙胺、3-氨基-1-丙醇、1, 4-二氧六环、N, N-二甲基甲酰胺(Dimethylformamide, DMF)、盐酸、乙酸、碳酸钾、硫酸钠、石油醚、乙酸乙酯、二氯甲烷、甲醇。
2 化学合成 2.1 N-(3-Hydroxypropyl)-1-methyl-5-(2-(2-(trifluoromethyl)benzyl)pyridin-4-yl)-1H-pyrrole-2-carboxamide (化合物6a)在25 mL圆底烧瓶中加入2-(三氟甲基)苯基乙腈(370 mg,2 mmol),加入5 mL DMF,之后将圆底烧瓶置于冰水浴中冷却至0 ℃。将60%氢化钠(176 mg,4.4 mmol)加入上述溶液中,并在冰水浴下搅拌30 min。随后向溶液中加入2, 4-二溴吡啶(711 mg,3 mmol),移除冰水浴,然后在室温下搅拌2 h以混合溶液。通过薄层色谱(Thinlayer chromalography, TLC)监测反应完成后,将反应溶液在搅拌下加入10 mL冰水中,并加入饱和氯化铵水溶液(1 mL),用乙酸乙酯(20 mL)萃取3次,合并乙酸乙酯层,用饱和食盐水(10 mL)洗涤,用无水硫酸钠干燥,过滤,浓缩滤液,浓缩物通过柱层析纯化(石油醚-乙酸乙酯,体积比10∶1),得到黄色油状产物化合物1a(544 mg,80%)。1H NMR (400 MHz, Chloroform-d) δ 8.39 (dd, J = 5.2, 1.9 Hz, 1H), 7.79 (d, J = 7.8 Hz, 1H), 7.65 (t, J = 7.6 Hz, 1H), 7.55 (t, J = 7.7 Hz, 1H), 7.46 (d, J = 4.6 Hz, 2H), 7.21 (d, J = 4.1 Hz, 1H), 5.53 (s, 1H)。
在250 mL圆底烧瓶中加入中间体化合物1a(1.8 g, 5.2 mmol),依次加入16 mL浓盐酸、4 mL水和4 mL乙酸,随后将反应混合物加热回流搅拌过夜。通过TLC监测反应完成后,将反应溶液在搅拌下倒入200 mL冰水中,并加入饱和碳酸钠水溶液调节pH至8。随后用乙酸乙酯萃取3次(200 mL),合并乙酸乙酯层,用饱和食盐水洗涤,经无水硫酸钠干燥后减压浓缩。残留物经硅胶柱层析纯化(石油醚-乙酸乙酯,体积比为15∶1),得到产物化合物2a,为无色油状物(1.4 g, 收率87%)。1H NMR (400 MHz, Chloroform-d) δ 8.26 (dd, J=8.5, 5.1 Hz, 1H), 7.71 (d, J=7.8 Hz, 1H), 7.52 (t, J = 7.5 Hz, 1H), 7.40 (t, J = 7.7 Hz, 1H), 7.25 —7.05 (m, 2H), 6.98 (dd, J = 9.8, 5.1 Hz, 1H), 4.15 (d, J = 6.4 Hz, 2H)。
室温下,在25 mL圆底烧瓶中加入中间体化合物2a(63 mg, 0.2 mmol)、(5-(甲氧羰基)-1H-吡咯-2-基)硼酸(49 mg, 0.3 mmol)和碳酸钾(83 mg, 0.6 mmol),并加入6 mL 1, 4-二氧六环与1 mL水。之后在氮气保护下,向反应混合物中加入[1, 1′-双(二苯基膦)二茂铁](DPPF)二氯化钯(18 mg, 0.02 mmol),并加热至100 ℃,搅拌12 h。通过TLC监测反应完成后,将混合液冷却至室温,用乙酸乙酯(20 mL)稀释。反应液经硅藻土过滤,滤液减压浓缩。残留物经硅胶柱层析纯化(石油醚-乙酸乙酯,体积比5∶1),得到无色油状化合物3a(47 mg, 收率74%)。1H NMR (400 MHz, Chloroform-d) δ 10.19 (s, 1H), 8.43 (d, J = 5.1 Hz, 1H), 7.71 (d, J = 7.8 Hz, 1H), 7.50 (t, J = 7.5 Hz, 1H), 7.40 (d, J=7.7 Hz, 1H), 7.36 (s, 1H), 7.21 (d, J=7.7 Hz, 1H), 6.94 (dd, J=3.9, 2.6 Hz, 1H), 6.90 (d, J = 5.7 Hz, 1H), 6.63 (dd, J = 3.9, 2.5 Hz, 1H), 4.19 (s, 2H), 3.87 (s, 3H)。
向50 mL圆底烧瓶中加入中间体化合物3a(288 mg, 0.8 mmol),加入5 mL DMF,之后将圆底烧瓶置于冰水浴中冷却。将60%氢化钠(41.6 mg, 1.0 mmol)加入上述溶液中,并在冰水浴下搅拌15 min,之后加入碘甲烷(125 mg, 0.9 mmol),并在0 ℃下反应1 h。通过TLC监测反应完成后,将反应溶液在搅拌下加入10 mL冰水中,并加入饱和氯化铵水溶液(1 mL),用乙酸乙酯萃取3次,合并乙酸乙酯层,用饱和食盐水洗涤,经无水硫酸镁干燥,减压浓缩。残留物经硅胶柱层析纯化(石油醚-乙酸乙酯,体积比为5∶1),得到中间体化合物4a(260 mg, 收率87%)。1H NMR (400 MHz, Chloroform-d) δ 8.55 (d, J = 4.6 Hz, 1H), 7.71(d, J = 4.7 Hz, 1H), 7.51 (t, J = 7.4 Hz, 1H), 7.39 (t, J = 7.7 Hz, 1H), 7.27 (s, 1H), 7.24 (d, J = 7.8 Hz, 1H), 6.98 (d, J = 4.1 Hz, 2H), 6.39 (d, J = 4.1 Hz, 1H), 4.21 (s, 2H), 4.13 (s, 3H), 3.83 (s, 3H)。
向25 mL圆底烧瓶中加入中间体化合物4a(112 mg, 0.3 mmol),加入5 mL 1, 4-二氧六环与1 mL水,之后加入氢氧化锂一水合物(44.1 mg, 1.1 mmol),将反应混合物在室温下搅拌过夜。通过TLC监测反应完成后,加入1 mol/L盐酸水溶液酸化,用乙酸乙酯萃取3次,合并乙酸乙酯层,用饱和食盐水(10 mL)洗涤,用无水硫酸钠干燥,过滤,浓缩滤液,随后得到白色固体目标化合物5a(94 mg, 收率87%)。1H NMR (400 MHz, DMSO-d6) δ 8.54 (d, J = 5.1 Hz, 1H), 7.77 (d, J = 7.8 Hz, 1H), 7.67 (t, J = 7.5 Hz, 1H), 7.52 (d, J = 7.8 Hz, 1H), 7.49 (s, 1H), 7.47 (s, 1H), 7.03 (d, J=6.2 Hz, 1H), 6.88 (d, J=4.1 Hz, 1H), 6.47 (d, J = 4.1 Hz, 1H), 4.24 (s, 2H), 4.07 (s, 3H)。
向50 mL圆底烧瓶中依次加入3-氨基-1-丙醇(30 mg, 0.4 mmol)、中间体化合物5a(70 mg, 0.2 mmol)、O-(7-氮杂苯并三氮唑-1-基)-N, N, N′, N′-四甲基脲六氟磷酸盐(HATU,152.1 mg, 0.4 mmol)以及N, N-二异丙基乙胺(DIPEA,64.6 mg,0.5 mmol),溶于DMF溶液中。反应混合物在室温下搅拌过夜。通过TLC监测反应完成后,加入10 mL水淬灭反应,并用乙酸乙酯(20 mL)萃取3次,合并乙酸乙酯层,用饱和食盐水(10 mL)洗涤,经无水硫酸钠干燥、过滤,减压浓缩,得到黄色油状物。粗产物经制备薄层色谱(Preparative TLC)纯化(二氯甲烷-甲醇,体积比为20∶1),得到无色油状化合物6a(38.4 mg,收率46%)。纯度:97.0% (保留时间tR = 10.24 min)。1H NMR (400 MHz, Methanol-d4) δ 8.48 (d, J = 5.2 Hz, 1H), 7.75 (d, J =7.9 Hz, 1H), 7.61 (t, J =7.5 Hz, 1H), 7.47 (t, J=7.7 Hz, 1H), 7.42 (d, J=7.7 Hz, 1H), 7.33 (s, 1H), 7.08 (d, J = 6.6 Hz, 1H), 6.74 (d, J = 4.1 Hz, 1H), 6.36 (d, J = 4.1 Hz, 1H), 4.29 (s, 2H), 3.95 (s, 3H), 3.64 (t, J = 6.3 Hz, 2H), 3.41 (t, J = 6.9 Hz, 2H), 1.85—1.76 (m, 2H)。13C NMR (100 MHz, MeOD) δ 164.65, 152.86, 152.43, 149.99, 138.77, 138.21, 133.72, 133.68, 130.39, 130.27, 128.53, 127.32 (q, 3JCF = 4.0 Hz), 123.62, 113.50, 111.22, 60.61, 38.30, 37.45, 35.14, 33.42。HRMS (ESI) calcd for C22H24F3N3O2 418.174 8 (M + H)+, found 418.174 3。
2.2 N-(4-Hydroxybutyl)-1-methyl-5-(2-(2-(trifluoromethyl)benzyl)pyridin-4-yl)-1H-pyrrole-2-carboxamide (化合物6b)合成方法参照化合物6a,以4-氨基-1-丁醇替换3-氨基-1-丙醇,得到目标化合物6b,该化合物为无色油状物(38 mg,收率44%)。纯度:96.6% (保留时间tR = 10.32 min)。1H NMR (400 MHz, Methanol-d4) δ 8.43 (d, J = 5.2 Hz, 1H), 7.70 (d, J = 7.9 Hz, 1H), 7.55 (t, J = 7.6 Hz, 1H), 7.42 (t, J = 7.7 Hz, 1H), 7.35 (d, J = 7.7 Hz, 1H), 7.28 (s, 1H), 7.02 (d, J = 5.1 Hz, 1H), 6.72 (d, J = 4.1 Hz, 1H), 6.33 (d, J = 4.1 Hz, 1H), 4.23 (s, 2H), 3.92 (s, 3H), 3.57 (t, J = 6.2 Hz, 2H), 3.33—3.27 (m, 2H), 1.69—1.52 (m, 4H)。13C NMR (100 MHz, MeOD) δ 164.40, 152.83, 152.28, 149.95, 138.63, 138.14, 133.65, 133.61, 130.38, 129.88 (q, 2JCF = 30 Hz), 128.47, 127.26 (q, 3JCF = 5.0 Hz), 125.23, 123.53, 113.44, 111.20, 62.59, 40.16, 38.27, 38.25, 35.17, 31.02, 27.17。HRMS (ESI) calcd for C23H26F3N3O2 432.190 4 (M + H)+, found 432.189 8。
2.3 N, N-Bis(2-hydroxyethyl)-1-methyl-5-(2-(2-(trifluoromethyl)benzyl)pyridin-4-yl)-1H-pyrrole-2-carboxamide (化合物6c)合成方法参照化合物6a,以二乙醇胺替换3-氨基-1-丙醇,得到目标化合物6c,该化合物为无色油状物(36 mg,收率40%)。纯度:95.9% (保留时间tR = 9.55 min)。1H NMR (400 MHz, Methanol-d4) δ 8.45 (d, J = 5.2 Hz, 1H), 7.74 (d, J = 7.9 Hz, 1H), 7.59 (t, J=7.5 Hz, 1H), 7.45 (t, J=7.6 Hz, 1H), 7.39 (d, J=7.7 Hz, 1H), 7.33 (s, 1H), 7.03 (d, J = 4.9 Hz, 1H), 6.46 (d, J = 3.9 Hz, 1H), 6.40 (d, J = 3.9 Hz, 1H), 4.26 (s, 2H), 3.79 (s, 3H; 峰归属N-CH3), 3.73 (s, 8H; 峰归属N(CH2CH2OH)2)。13C NMR (100 MHz, MeOD) δ 167.78, 153.07, 152.16, 149.90, 138.27, 136.44, 133.67, 133.62, 131.05, 129.9 (q, 2JCF = 30 Hz), 128.47, 127.26 (q, 3JCF = 5 Hz), 124.62, 123.21, 112.01, 110.94, 60.47, 38.29, 38.27, 34.60峰归属N(CH2CH2OH)2。HRMS (ESI) calcd for C23H26F3N3O3 448.185 3 (M + H)+, found 448.184 2。
2.4 N-(1, 3-Dihydroxypropan-2-yl)-1-methyl-5-(2-(2-(trifluoromethyl)benzyl)pyridin-4-yl)-1H-pyrrole-2-carboxamide (化合物6d)合成方法参照化合物6a,以L-丝氨醇替换3-氨基-1-丙醇,得到目标化合物6d,该化合物为无色油状物(24 mg,收率27%)。纯度:95.4% (保留时间tR = 9.49 min)。1H NMR (400 MHz, Methanol-d4) δ 8.45 (d, J = 4.8 Hz, 1H), 7.71 (d, J = 7.2 Hz, 1H), 7.68 (d, J=8.3 Hz, 1H), 7.56 (t, J=7.4 Hz, 1H), 7.48—7.33 (m, 2H), 7.30 (s, 1H), 7.03 (d, J = 4.9 Hz, 1H), 6.82 (d, J = 4.1 Hz, 1H), 6.36 (d, J = 4.1 Hz, 1H), 4.24 (s, 2H), 4.12 (s, 1H), 3.94 (s, 3H), 3.73 (d, J=5.5 Hz, 4H)。13C NMR (100 MHz, MeOD) δ 164.42, 152.74, 152.25, 149.93, 138.76, 138.08, 133.62, 133.60, 130.20, 129.84 (q, 2JCF = 29 Hz), 128.45, 127.24, (q, 3JCF = 6.0 Hz), 125.20, 123.54, 113.79, 111.22, 62.15, 54.36, 38.25, 35.19。HRMS (ESI) calcd for C22H24F3N3O3 434.169 7 (M + H)+, found 434.168 6。
2.5 5-(2-(4-Chloro-2-fluorobenzyl)pyridin-4-yl)-N-(3-hydroxypropyl)-1-methyl-1H-pyrrole-2-carboxamide (化合物6e)合成方法参照化合物1a,以4-氯-2-氟苯乙腈(6 mmol)替换2-(三氟甲基)苯基乙腈,得到中间体化合物1b,该中间体为无色油状物(634 mg,收率34%)。1H NMR (400 MHz, Chloroform-d) δ 8.40 (d, J = 5.1 Hz, 1H), 7.49 (s, 1H), 7.39 (t, J = 8.1 Hz, 1H), 7.27 (s, 1H), 7.25 (s, 1H), 7.21 (dd, J = 9.7, 2.0 Hz, 1H), 5.34 (s, 1H)。
参照化合物2a的合成方法,经类似步骤合成中间体化合物2b,该中间体为无色油状物(1.3 g, 收率84%)。1H NMR (400 MHz, Chloroform-d) δ 8.26 (dd, J = 8.4, 5.1 Hz, 1H), 7.28 (s, 1H), 7.14—7.08 (m, 3H), 7.04 (dd, J = 12.0, 5.1 Hz, 1H), 3.92 (d, J = 8.1 Hz, 2H)。
参照化合物3a的合成方法,经类似步骤合成中间体化合物3b,该中间体为无色油状物(527 mg, 收率86%)。1H NMR (400 MHz, Chloroform-d) δ 10.18 (s, 1H), 8.46—8.43 (d, J = 8.1 Hz, 1H), 7.40 (s, 1H), 7.15—7.07 (m, 3H), 6.99—6.91 (m, 2H), 6.66 (dd, J = 3.9, 2.5 Hz, 1H), 3.96 (s, 2H), 3.87 (s, 3H)。
参照化合物4a的合成方法,经类似步骤合成中间体化合物4b,该中间体为无色油状物(415 mg, 收率76%)。1H NMR (400 MHz, Chloroform-d) δ 8.56 (d, J = 5.1 Hz, 1H), 7.33 (s, 1H), 7.18—7.08 (m, 3H), 7.06—7.01 (m, 1H), 6.99 (d, J = 4.1 Hz, 1H), 6.41 (d, J = 4.1 Hz, 1H), 4.14 (s, 3H), 3.98 (s, 2H), 3.84 (s, 3H)。
参照化合物5a的合成方法,经类似步骤合成中间体化合物5b,该中间体为白色固体(387 mg, 收率97%)。1H NMR (400 MHz, DMSO-d6) δ 12.44 (s, 1H), 8.54 (d, J = 5.1 Hz, 1H), 7.56 (s, 1H), 7.49—7.40 (m, 2H), 7.28 (dd, J = 8.2, 2.0 Hz, 1H), 7.13 (d, J = 6.0 Hz, 1H), 6.89 (d, J = 4.1 Hz, 1H), 6.51 (d, J = 4.1 Hz, 1H), 4.07 (s, 3H), 4.05 (s, 2H)。
合成方法参照化合物6a,经类似步骤合成目标化合物6e,该化合物为无色油状物(50 mg,收率59%)。纯度:97.8% (保留时间tR = 10.37 min)。1H NMR (400 MHz, Methanol-d4) δ 8.46 (d, J = 5.1 Hz, 1H), 7.41 (s, 1H), 7.28 (t, J = 7.7 Hz, 1H), 7.16 (m, 3H), 6.74 (d, J = 4.1 Hz, 1H), 6.38 (d, J = 4.1 Hz, 1H), 4.03 (s, 2H), 3.96 (s, 3H), 3.65 (t, J = 6.3 Hz, 2H), 3.41 (t, J = 6.9 Hz, 2H), 1.85—1.76 (m, 2H)。13C NMR (100 MHz, MeOD) δ 164.58, 162.13 (d, 1JCF=247 Hz), 152.94, 151.56, 150.07, 138.66, 134.72 (d, 3JCF = 10 Hz), 133.43 (d, 3JCF = 5.0 Hz), 130.26, 126.29 (d, 2JCF=16 Hz), 125.96 (d, 4JCF=4.0 Hz), 125.13, 123.43, 117.19 (d, 2JCF=25 Hz), 113.49, 111.29, 60.60, 37.44, 35.19, 34.65, 33.40。HRMS (ESI) calcd for C21H23ClFN3O2 402.139 0 (M + H)+, found 402.138 4。
2.6 5-(2-(4-Chloro-2-fluorobenzyl)pyridin-4-yl)-N-(4-hydroxybutyl)-1-methyl-1H-pyrrole-2-carboxamide (化合物6f)合成方法参照化合物6a,经类似步骤合成目标化合物6f,该化合物为无色油状物(40 mg,收率46%)。纯度:97.0% (保留时间tR = 10.40 min)。1H NMR (400 MHz, Methanol-d4) δ 8.45 (d, J = 5.2 Hz, 1H), 7.40 (s, 1H), 7.26 (t, J = 8.0 Hz, 1H), 7.19—7.11 (m, 2H), 7.10 (d, J = 5.1 Hz, 1H), 6.76 (d, J = 4.1 Hz, 1H), 6.39 (d, J = 4.1 Hz, 1H), 4.01 (s, 2H), 3.96 (s, 3H), 3.60 (t, J = 6.2 Hz, 2H), 3.34 (t, J = 6.7 Hz, 2H), 1.72—1.56 (m, 4H)。13C NMR (100 MHz, MeOD) δ 164.34, 162.07 (d, 1JCF = 247 Hz), 152.92, 151.46, 150.03, 138.53, 134.66 (d, 3JCF = 10 Hz), 133.38 (d, 3JCF=5.0 Hz), 130.38, 126.24 (d, 2JCF=16 Hz), 125.93 (d, 4JCF = 3.0 Hz), 125.05, 123.35, 117.15 (d, 2JCF = 26 Hz)113.44, 111.28, 62.58, 40.16, 35.22, 34.63, 34.61, 31.01, 27.17。HRMS (ESI) calcd for C22H24ClFN3O2 416.154 7 (M + H)+, found 416.154 9。
2.7 5-(2-(4-Chloro-2-fluorobenzyl)pyridin-4-yl)-N-(1, 3-dihydroxypropan-2-yl)-1-methyl-1H-pyrrole-2-carboxamide (化合物6g)合成方法参照化合物6a,经类似步骤合成目标化合物6g,该化合物为无色油状物(48 mg,收率58%)。纯度:97.5% (保留时间tR = 9.65 min)。1H NMR (400 MHz, Methanol-d4) δ 8.45 (d, J = 5.1 Hz, 1H), 7.42 (s, 1H), 7.29 (t, J = 8.2 Hz, 1H), 7.22—7.13 (m, 2H), 7.09 (d, J = 5.2 Hz, 1H), 6.46 (d, J = 3.9 Hz, 1H), 6.44 (d, J = 3.9 Hz, 1H), 4.03 (s, 2H), 3.80 (s, 3H; 峰归属N—CH3), 3.73 (s, 8H; 峰归属N(CH2CH2OH)2)。13C NMR (100 MHz, MeOD) δ 167.73, 162.12 (d, 1JCF = 247 Hz), 153.18, 151.36, 150.00, 136.35, 134.66 (d, 3JCF = 10 Hz), 133.43 (d, 3JCF = 5.0 Hz), 131.06, 126.37 (d, 2JCF = 16 Hz), 125.94 (d, 4JCF = 4.0 Hz), 124.44, 123.05, 117.16 (d, 2JCF = 26 Hz), 112.01, 111.00, 60.46, 34.65峰归属(N(CH2CH2OH)2), 34.62。HRMS (ESI) calcd for C22H24ClFN3O3 432.149 6 (M + H)+, found 432.148 8。
2.8 5-(2-(3-Fluorobenzyl)pyridin-4-yl)-N, N-bis(2-hydroxyethyl)-1-methyl-1H-pyrrole-2-carboxamide (化合物6h)合成方法参照化合物1a,以3-氟苯乙腈替换2-(三氟甲基)苯基乙腈,得到中间体化合物1c,该中间体为黄色油状物(958 mg,收率45%)。1H NMR (400 MHz, Chloroform-d) δ 8.40 (d, J = 5.1 Hz, 1H), 7.49 (s, 1H), 7.46—7.37 (m, 1H), 7.26 (dd, J = 5.6, 1.9 Hz, 1H), 7.13 (d, J = 7.0 Hz, 1H), 7.10 (dd, J = 8.6, 2.1 Hz, 1H), 7.07—7.00 (m, 1H), 5.10 (s, 1H)。
参照化合物2a的合成方法,经类似步骤合成中间体化合物2c,该中间体为无色油状物(684 mg, 收率78%)。1H NMR (400 MHz, Chloroform-d) δ 8.28 (dd, J = 8.4, 5.1 Hz, 1H), 7.36—7.10 (m, 2H), 7.04 (dd, J = 11.7, 5.1 Hz, 1H), 7.00—6.91 (m, 2H), 6.86 (d, J = 9.6 Hz, 1H), 3.94 (d, J = 6.9 Hz, 2H)。
参照化合物3a的合成方法,经类似步骤合成中间体化合物3c,该中间体为无色油状物(388 mg, 收率70%)。1H NMR (400 MHz, Chloroform-d) δ 10.19 (s, 1H), 8.44 (d, J = 5.0 Hz, 1H), 7.40 (s, 1H), 7.32—7.27 (m, 1H), 7.00—6.92 (m, 4H), 6.91—6.87 (m, 1H), 6.65 (dd, J = 3.9, 2.5 Hz, 1H), 3.98 (s, 2H), 3.87 (s, 3H)。
参照化合物4a的合成方法,经类似步骤合成中间体化合物4c,该中间体为无色油状物(368 mg, 收率90%)。1H NMR (400 MHz, Chloroform-d) δ 8.56 (d, J = 5.1 Hz, 1H), 7.35—7.25 (m, 2H), 7.02 (dd, J = 5.1, 1.5 Hz, 1H), 7.01—6.96 (m, 2H), 6.94 (dd, J = 8.5, 2.1 Hz, 1H), 6.90 (dd, J = 9.7, 1.7 Hz, 1H), 6.41 (d, J = 4.1 Hz, 1H), 4.15 (s, 3H), 3.99 (s, 2H), 3.83 (s, 3H)。
参照化合物5a的合成方法,经类似步骤合成中间体化合物5c,该中间体为白色固体(348 mg, 收率98%)。1H NMR (400 MHz, DMSO-d6) δ 12.37 (s, 1H), 8.59 (d, J = 5.3 Hz, 1H), 7.68 (s, 1H), 7.46—7.36 (m, 1H), 7.29—7.19 (m, 3H), 7.11 (td, J=8.7, 2.6 Hz, 1H), 6.95 (d, J=4.1 Hz, 1H), 6.59 (d, J=4.1 Hz, 1H), 4.13 (s, 3H), 4.08 (s, 2H)。
合成方法参照化合物6a,经类似步骤合成目标化合物6h,该化合物为无色油状物(41 mg,收率45%)。纯度:99.8% (tR = 8.89 min)。1H NMR (400 MHz, Methanol-d4) δ 8.45 (d, J = 3.9 Hz, 1H), 7.44 (s, 1H), 7.35—7.25 (m, 1H), 7.11 (dd, J = 5.2, 1.5 Hz, 1H), 7.06 (d, J = 7.7 Hz, 1H), 7.04—6.91 (m, 2H), 6.49—6.42 (m, 2H), 4.02 (s, 2H), 3.80 (s, 3H; 峰归属N—CH3), 3.73 (s, 8H; 峰归属N(CH2CH2OH)2)。13C NMR (101 MHz, MeOD) δ 167.75, 164.37 (d, 1JCF = 244 Hz), 153.12, 152.58, 149.93, 143.29 (d, 3JCF = 7.0 Hz), 136.42, 131.47 (d, 3JCF = 8 Hz), 131.01, 125.97 (d, 4JCF = 2.0 Hz), 124.75, 123.37, 116.78 (d, 2JCF = 21 Hz), 114.39 (d, 2JCF = 21 Hz), 112.02, 110.99, 60.46, 41.50, 34.64峰归属(N(CH2CH2OH)2)。HRMS (ESI) calcd for C22H25FN3O3 398.188 5 (M + H)+, found 398.188 2。
3 体外GPR52激动活性筛选实验 3.1 细胞培养将人胚胎肾细胞HEK293-GPR52置于含有10%胎牛血清(Fetal bovine serum,FBS)、100 U/mL青霉素和0.1 mg/mL链霉素(1% P/S)的杜氏改良Eagle培养基(Dulbecco′s modified eagle medium,DMEM)完全培养基,于37 ℃、5% CO2的培养箱中进行培养。待细胞融合率达到90%后,使用0.25%胰蛋白酶进行消化,并按照1∶3比例传代。
3.2 HTRF-cAMP活性筛选方法细胞内cAMP含量测定的实验方法参考cAMP-Gs HiRange Kit(Revvity)试剂盒说明书进行,具体操作如下。
3.2.1 cAMP标准曲线制作方法(1) 从4 ℃冰箱中取出试剂盒中的所有冻干试剂,室温放置不低于0.5 h。根据瓶身标注,加入相应体积的DMEM或ddH2O以充分溶解cAMP标准品和荧光标记样品(铕(Eu)供体和d2受体),并分装冻存于-80 ℃条件下。
(2) 使用Lysis & Detection Buffer(用于稀释荧光标记样品)或蒸馏水(用于稀释stimulation buffer 1)配制1×工作溶液。将Std7(cAMP标准品原液)作为母液在DMEM中进行4倍梯度逐级稀释,配制成6份cAMP标准溶液,分别标注为Std6—Std1。
(3) 在384孔板各孔中分别加入5 μL不同浓度的cAMP标准品,阴性对照孔中加入等体积DMEM;在所有孔中加入5 μL 1×stimulation buffer。
(4) 在cAMP标准品孔中加入5 μL d2标记的受体工作液,阴性对照孔中加入5 μL 1×Lysis & Detection Buffer;在所有孔中加入5 μL Eu标记的供体工作液。
(5) 用封口膜封板,室温孵育1 h。
(6) 使用酶标仪检测HTRF荧光信号,用Prism软件绘制cAMP-HTRF ratio标准曲线。
3.2.2 GPR52活性筛选方法(1) 消化并计数HEK293-GPR52细胞,用DMEM重悬细胞沉淀并稀释为6×10⁵ cells/mL的细胞悬液(每孔3 000个细胞)。向细胞悬液中加入磷酸二酯酶抑制剂甲基异丁基黄嘌呤(Methylisobutylxanthine,IBMX),以抑制cAMP的降解,使其终浓度为500 μmol/L。随后将细胞接种于384微孔板中,每孔5 μL。将稀释好的化合物加入相应细胞孔中,使终浓度为1 μmol/L。同时以1 μmol/L化合物4作为阳性对照。用封口膜封板,37 ℃继续培养4 h,体系中二甲基亚砜(Dimethyl sulfoxide,DMSO)的终浓度为0.1%。
(2) 将384孔板取出,在各细胞孔中均先后加入5 μL d2标记的受体工作液和5 μL Eu标记的供体工作液。封板,室温孵育2 h。用酶标仪检测665和620 nm波长处的荧光信号。通过cAMP标准曲线将荧光信号换算成cAMP浓度。
(3) 将未经化合物处理的细胞cAMP含量作为最小信号值(SMIN),即0%激活时的信号值;将1 μmol/L化合物4诱导的细胞cAMP含量作为最大信号值(SMAX),即100%激活时的信号值。计算各化合物对HEK293-GPR52细胞中cAMP生成的激活率(ra):
| $ r_{\mathrm{a}}=\frac{c_{\mathrm{cAMP}}-S_{\mathrm{MIN}}}{S_{\mathrm{MAX}}-S_{\mathrm{MIN}}} \times 100 \% 。$ | (1) |
式中:ra表示化合物对cAMP生成的激活率;CcAMP表示1 μmol/L化合物诱导的细胞cAMP含量;SMIN表示最小信号值;SMAX表示最大信号值。
4 分子对接分子对接研究有助于揭示GPR52受体-配体相互作用及潜在结合模式,以辅助基于结构的药物设计。本研究基于GPR52与化合物2的共晶结构[13],利用Schroödinger软件对GPR52及选定化合物进行分子对接模拟及相互作用分析。具体操作如下:分子对接研究采用Schroödinger软件中的Small-Molecule Drug Discovery Suite模块,并从RCSB PDB数据库下载GPR52与化合物2的共晶结构(PDB:6LI0)。使用Schrödinger软件中的蛋白制备向导(Protein Preparation Wizard)模块按照默认设置对该共晶结构进行预处理和能量最小化。格点中心(Grid Center)选取自晶体中原有配体的质心(Centroid),格点盒子(Grid Box)在各个方向上的的尺寸均设为30 Å。小分子配体的3D结构通过Chemdraw 14.0构建,并利用LigPrep计算其低能构象,对接计算采用Glide程序的SP(标准精度)模式进行。将对接构象导入Schrödinger Maestro中,用于结合位点相互作用的可视化与分析。
5 结果与讨论 5.1 化学合成本研究共合成8个5-(4-吡啶基)-1H-吡咯-2-甲酰胺类似物,具体合成路线如图 3所示。首先,以2-(三氟甲基)苯基乙腈为原料,在强碱(含60%氢化钠)作用下与2, 4-二溴吡啶发生亲核反应,得到中间体化合物1a[18];将化合物1a溶于浓盐酸、乙酸和水的混合溶液中,加热回流搅拌过夜,经水解脱羧反应得到中间体化合物2a;随后以(5-(甲氧羰基)-1H-吡咯-2-基)硼酸为起始原料,与化合物2a在DPPF二氯化钯催化下经Suzuki偶联反应得到中间体化合物3a[21];之后,化合物3a与碘甲烷在60%氢化钠作用下发生亲核取代,得到中间体化合物4a;然后,化合物4a在室温下经氢氧化锂一水合物水解,转化为酸中间体化合物5a;最后,化合物5a通过与不同的氨基醇发生酰胺缩合得到化合物6a、6b、6c和6d。此外,目标化合物6e、6f、6g以及6h可通过类似合成路线获得。综上,上述合成路线操作简单、原料易得且产率较高,有利于进一步的结构修饰。

|
(反应试剂和条件: A. 60%氢化钠,DMF,冰浴至室温,2 h;B. 浓盐酸/乙酸/水,110 ℃回流,12 h;C. 真空,DPPF二氯化钯,碳酸钾,1, 4-二氧六环/水,100 ℃,12 h;D. 60%氢化钠,碘甲烷,N, N-二甲基甲酰胺,冰浴,0.5 h;E. 氢氧化锂一水合物,1, 4-二氧六环/水,室温,12 h;F. O-(7-氮杂苯并三氮唑-1-基)-N, N, N′, N′-四甲基脲六氟磷酸盐,N, N-二异丙基乙胺,N, N-二甲基甲酰胺,室温,12 h。Reagents and conditions: A. 60%NaH, DMF, 0 ℃ to room temperature, 2 h; B. Concentrated HCl/AcOH/H2O, reflux, 110 ℃ and 12 h; C. In vacuo, Pd(DPPF)Cl2, K2CO3, 1, 4-dioxane/H2O, 100 ℃, 12 h; D. 60%NaH, CH3I, DMF, 0 ℃, 0.5 h; E. LiOH, 1, 4-dioxane/H2O, rt, 12 h; F. HATU, DIPEA, DMF, room temperature, 12 h. ) 图 3 新型GPR52激动剂化合物6a—6h的合成路线 Fig. 3 Synthesis routes of novel GPR52 agonists compound 6a—6h |
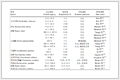
对设计合成的5-(4-吡啶基)-1H-吡咯-2-甲酰胺类化合物6a—6h,通过HTRF-cAMP实验对GPR52激动活性进行筛选,结果如表 1所示。在HEK293-GPR52细胞中,化合物6a—6h均表现出一定的GPR52激动活性,其中以二乙醇胺作为末端的化合物6g表现最好,激动活性(激活率为93%)与阳性药化合物4(激活率为100%)最接近。然而,保持末端结构为二乙醇胺,将R1取代基团由4-氯-2-氟替换为2-(三氟甲基)或3-氟,分别得到化合物6c和6h,其GPR52激动活性显著下降(激活率分别为69%和59%)。这表明R1为双取代吸电子基团时更利于活化GPR52,提高cAMP水平。此外,化合物6a、6b、6e以及6f的活性结果表明,化合物末端氨基醇的碳链长度对GPR52的活化影响较小。上述化合物在保持核心药效团空间取向的同时,显著降低分子量以提高化合物的水溶性和成药性,为开发新型GPR52激动剂提供了新的化学空间。后续将进一步完善该类化合物的构效关系,补充准确的半数最大效应浓度(EC50)的测定,以更精确地对比不同衍生物的效价强度。
|
表 1 体外GPR52激动活性筛选实验 Table 1 In vitro GPR52 agonist activity screening |


为进一步探究化合物6g具有高GPR52激动活性的原因,用Schrödinger软件对其进行分子对接(见图 4A和4B)。对接结果表明,化合物6g占据由N端、TM1、TM2、TM7及ECL2所构成的狭小口袋,与先前解析的化合物2与GPR52的结合模式相似[13]。相互作用分析表明,化合物6g末端氨基醇的羟基与N端和TM1中的氨基酸残基Asp38和Thr44分别形成氢键相互作用,而其吡啶环则与TM7中的氨基酸残基Phe300形成π-π堆积作用,其苯环则伸向疏水口袋,与疏水残基Cys94、Phe117、Thr303、Tyr185、Ile47、Ile307和Trp304形成疏水相互作用。上述对接结果解释了化合物6g具有高GPR52激动活性的原因。

|
(A. 化合物6g(黄色)与GPR52(PDB ID:6LI0)的结合模式,氢键用黄色虚线表示,关键残基用绿色标出。B. 化合物6g与GPR52的相互作用分析2D图。A. Binding mode of compound 6g (yellow) with GPR52 (PDB ID: 6LI0). Hydrogen bonds are shown as dashed yellow lines, and key residues are highlighted in green. B. Docking of compound 6g into the binding pocket of GPR52 in 2D view. ) 图 4 分子对接分析 Fig. 4 Molecular docking analysis |
本研究旨在对GPR52激动剂化合物4进行结构修饰,以开发出强效GPR52激动剂[18]。依据此研究目的,经骨架跃迁,得到5-(4-吡啶基)-1H-吡咯-2-甲酰胺类衍生物共8个,并对其进行体外GPR52激动活性筛选实验。GPR52活性筛选结果表明,化合物6a—6h均表现出较高的激动活性,其中化合物6g展现出与阳性药化合物4相当的激活率(93% VS 100%)。分子对接结果进一步表明,其末端羟基分别与GPR52的N端和TM1中的氨基酸残基Asp38和Thr44形成氢键相互作用,而吡啶环与TM7中的氨基酸残基Phe300形成π-π堆积作用。综上所述,本研究基于骨架跃迁策略,经化学合成和体外活性筛选获得了苗头化合物5-(4-吡啶基)-1H-吡咯-2-甲酰胺类衍生物(化合物6g),可为进一步发现高活性GPR52激动剂提供基础,同时解析了该类结构的药效团,为后续优化提供了理论指导。
| [1] |
McCutcheon R A, Reis Marques T, Howes O D. Schizophrenia—an overview[J]. JAMA Psychiatry, 2020, 77(2): 201-210. DOI:10.1001/jamapsychiatry.2019.3360 (  0) |
| [2] |
Owen M J, Sawa A, Mortensen P B. Schizophrenia[J]. The Lancet, 2016, 388(10039): 86-97. DOI:10.1016/S0140-6736(15)01121-6 ( 0) |
| [3] |
James S L, Abate D, Abate K H, et al. Global, regional, and national incidence, prevalence, and years lived with disability for 354 diseases and injuries for 195 countries and territories, 1990-2017:A systematic analysis for the global burden of disease study 2017[J]. The Lancet, 2018, 392(10159): 1789-1858. DOI:10.1016/S0140-6736(18)32279-7 ( 0) |
| [4] |
Kooyman I, Dean K, Harvey S, et al. Outcomes of public concern in schizophrenia[J]. British Journal of Psychiatry, 2007, 191(S50): s29-s36. DOI:10.1192/bjp.191.50.s29 ( 0) |
| [5] |
Chaiyakunapruk N, Chong H Y, Teoh S L, et al. Global economic burden of schizophrenia: A systematic review[J]. Neuropsychiatric Disease and Treatment, 2016, 12: 357-373. ( 0) |
| [6] |
Leucht S, Priller J, Davis J M. Antipsychotic drugs: A concise review of history, classification, indications, mechanism, efficacy, side effects, dosing, and clinical application[J]. American Journal of Psychiatry, 2024, 181(10): 865-878. DOI:10.1176/appi.ajp.20240738 ( 0) |
| [7] |
Kahn R S, Keefe R S E. Schizophrenia is a cognitive illness: Time for a change in focus[J]. JAMA Psychiatry, 2013, 70(10): 1107-1112. DOI:10.1001/jamapsychiatry.2013.155 ( 0) |
| [8] |
Demjaha A, Lappin J M, Stahl D, et al. Antipsychotic treatment resistance in first-episode psychosis: Prevalence, subtypes and predictors[J]. Psychological Medicine, 2017, 47(11): 1981-1989. DOI:10.1017/S0033291717000435 ( 0) |
| [9] |
Strange P G. Antipsychotic drugs: Importance of dopamine receptors for mechanisms of therapeutic actions and side effects[J]. Pharmacological Reviews, 2001, 53(1): 119-133. DOI:10.1016/S0031-6997(24)01483-2 ( 0) |
| [10] |
Stępnicki P, Kondej M, Kaczor A A. Current concepts and treatments of schizophrenia[J]. Molecules, 2018, 23(8): 2087-2115. DOI:10.3390/molecules23082087 ( 0) |
| [11] |
Solismaa A, Kampman O, Lyytikäinen L P, et al. Histaminergic gene polymorphisms associated with sedation in clozapine-treated patients[J]. European Neuropsychopharmacology, 2017, 27(5): 442-449. DOI:10.1016/j.euroneuro.2017.03.009 ( 0) |
| [12] |
Mailman R, Murthy V. Third generation antipsychotic drugs: Partial agonism or receptor functional selectivity?[J]. Current Pharmaceutical Design, 2010, 16(5): 488-501. DOI:10.2174/138161210790361461 ( 0) |
| [13] |
Lin X, Li M, Wang N, et al. Structural basis of ligand recognition and self-activation of orphan GPR52[J]. Nature, 2020, 579(7797): 152-157. DOI:10.1038/s41586-020-2019-0 ( 0) |
| [14] |
Komatsu H, Maruyama M, Yao S, et al. Anatomical transcriptome of G protein-coupled receptors leads to the identification of a novel therapeutic candidate GPR52 for psychiatric disorders[J]. PLoS One, 2014, 9(2): e90134. DOI:10.1371/journal.pone.0090134 ( 0) |
| [15] |
Setoh M, Ishii N, Kono M, et al. Discovery of the first potent and orally available agonist of the Orphan G-protein-coupled receptor 52[J]. Journal of Medicinal Chemistry, 2014, 57(12): 5226-5237. DOI:10.1021/jm5002919 ( 0) |
| [16] |
Nakahata T, Tokumaru K, Ito Y, et al. Design and synthesis of 1-(1-benzothiophen-7-yl)-1H-pyrazole, a novel series of G protein-coupled receptor 52 (GPR52) agonists[J]. Bioorganic & Medicinal Chemistry, 2018, 26(8): 1598-1608. ( 0) |
| [17] |
Ali S, Wang P, Murphy R E, et al. Orphan GPR52 as an emerging neurotherapeutic target[J]. Drug Discovery Today, 2024, 29(4): 103922-103931. DOI:10.1016/j.drudis.2024.103922 ( 0) |
| [18] |
Wang P, Felsing D E, Chen H, et al. Discovery of potent and brain-penetrant GPR52 agonist that suppresses psychostimulant behavior[J]. Journal of Medicinal Chemistry, 2020, 63(22): 13951-13972. DOI:10.1021/acs.jmedchem.0c01498 ( 0) |
| [19] |
Poulter S, Austin N, Armstrong R, et al. The identification of GPR52 agonist HTL0041178, a potential therapy for schizophrenia and related psychiatric disorders[J]. ACS Medicinal Chemistry Letters, 2023, 14(4): 499-505. DOI:10.1021/acsmedchemlett.3c00052 ( 0) |
| [20] |
Murphy R E, Wang P, Ali S, et al. Discovery of 3-((4-benzylpyridin-2-yl)amino)benzamides as potent GPR52 G protein-biased agonists[J]. Journal of Medicinal Chemistry, 2024, 67(11): 9709-9730. DOI:10.1021/acs.jmedchem.4c00856 ( 0) |
| [21] |
Yadav M R, Nagaoka M, Kashihara M, et al. The suzuki-miyaura coupling of nitroarenes[J]. Journal of the American Chemical Society, 2017, 139(28): 9423-9426. DOI:10.1021/jacs.7b03159 ( 0) |
2. Key Laboratory of Mariculture, Ministry of Education, College of Fisheries, Ocean University of China, Qingdao 266003, China